
As instalações biotecnológicas e farmacêuticas partilham estruturas de classificação GMP — mas gerem riscos de contaminação fundamentalmente diferentes. As instalações farmacêuticas controlam principalmente a contaminação cruzada química e partículas. As instalações de biotecnologia também gerenciam a contaminação biológica: organismos vivos, resíduos à base de proteínas e endotoxinas. Essas diferenças fluem através de todos os níveis de especificação de esfregões para salas limpas – seleção de materiais, compatibilidade de produtos químicos de limpeza, requisitos de ferramentas específicos da zona e expectativas de documentação durante auditorias. Este guia mapeia as distinções importantes para as equipes de compras, controle de qualidade e instalações que operam em qualquer setor — ou em ambos.
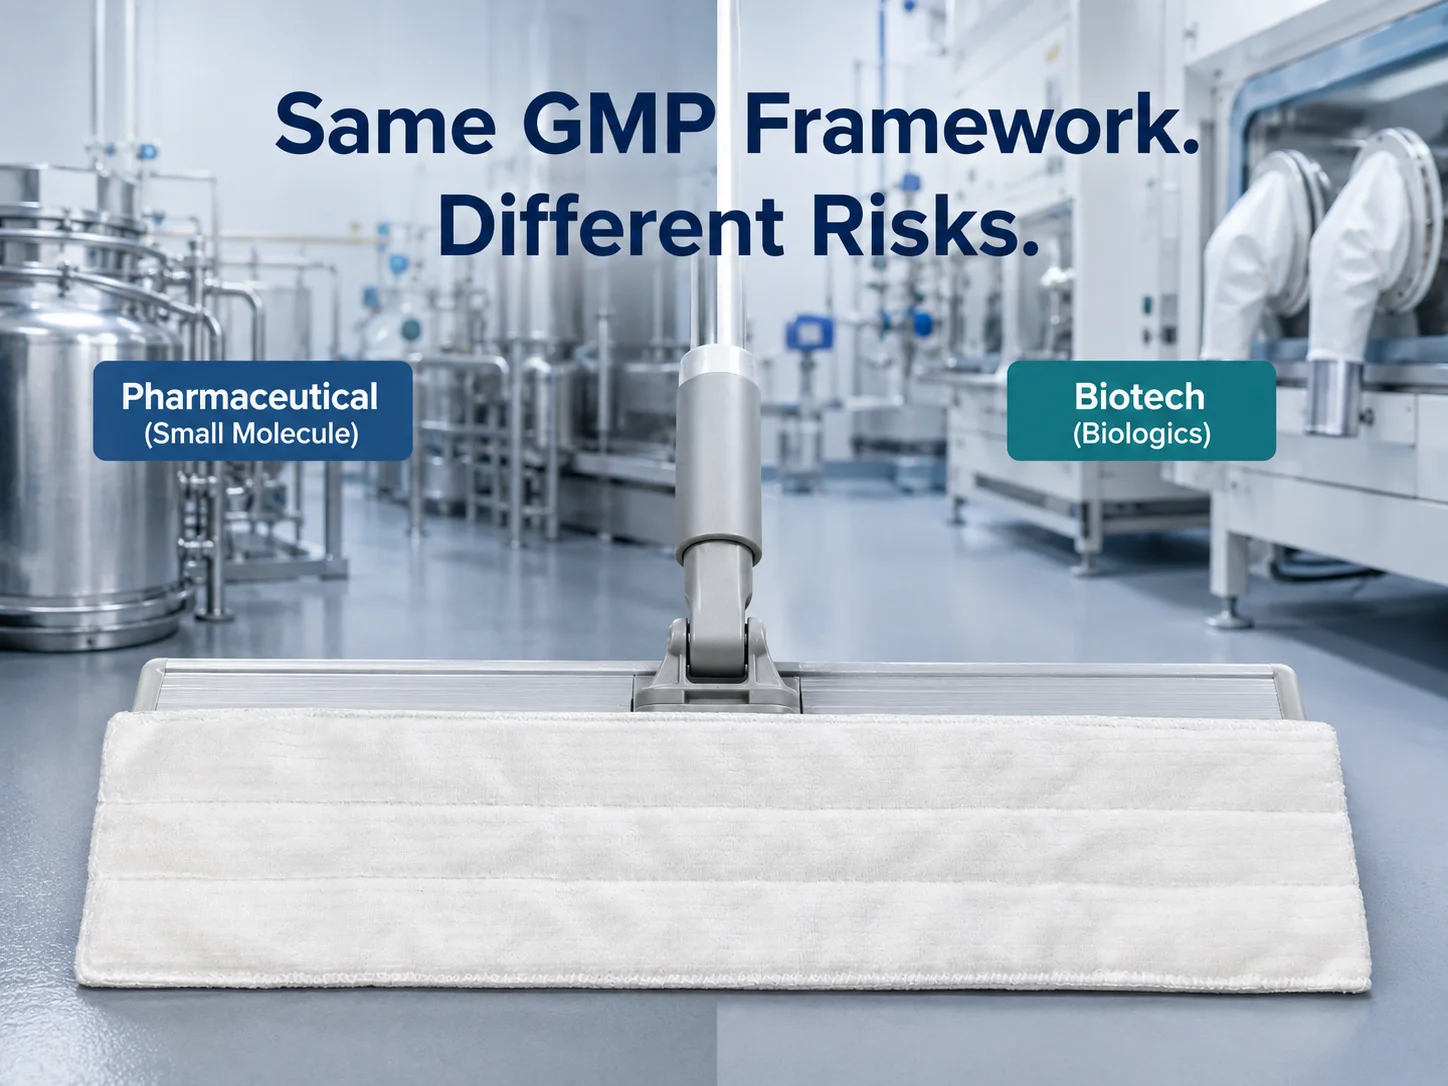
A principal diferença é o que está sendo controlado. Instalações farmacêuticas (moléculas pequenas) gerenciam a contaminação cruzada química – um ingrediente ativo de um lote contaminando o seguinte. Instalações de biotecnologia (biológicas) gerenciam a contaminação biológica – organismos vivos de uma fermentação, resíduos à base de proteínas de meios de cultura celular e endotoxinas de paredes celulares bacterianas. Esta diferença propaga-se através de todas as dimensões da especificação de esfregonas para salas limpas: a seleção do material deve ter em conta o comportamento dos resíduos proteicos e não apenas a solubilidade química; a química de limpeza deve ser compatível com produtos de limpeza enzimáticos e alcalinos que decompõem os resíduos biológicos; a documentação deve abordar o controle da carga biológica e os testes de endotoxinas – e não apenas a verificação de resíduos químicos.
| Dimensão de decisão | Farmacêutico (molécula pequena) | Biotecnologia (Biológica) |
|---|---|---|
| Preocupação Primária com Contaminação | Contaminação química cruzada entre lotes. Contaminação por partículas dos operadores e do ambiente. | Contaminação biológica: organismos vivos, resíduos proteicos, endotoxinas, partículas viáveis. A contaminação cruzada química ainda se aplica. |
| Comportamento residual | Resíduos de moléculas pequenas são normalmente solúveis em solventes orgânicos ou soluções aquosas. Perfis de solubilidade previsíveis. | Os resíduos à base de proteínas podem desnaturar as superfícies, aderir fortemente e exigir produtos químicos de limpeza enzimáticos ou alcalinos para serem removidos. |
| Frequência de limpeza | Limpeza entre lotes. Frequência orientada pelo cronograma de troca de produtos. | Limpeza entre lotes + entre campanhas. Resíduos ricos em nutrientes (meios de cultura celular) apoiam o crescimento microbiano – pode ser necessária uma limpeza mais frequente, mesmo em zonas de suporte de Grau D. |
| Ênfase na Documentação | Verificação de resíduos químicos (TOC, condutividade). Relatórios de validação de limpeza por troca de lote. | Resíduos químicos + documentação de controle de carga biológica + registros de testes de endotoxinas. Rastreabilidade mais rigorosa entre eventos de limpeza e dados de monitoramento ambiental. |
A conclusão: A classificação GMP (A/B/C/D) se aplica a ambas as indústrias, mas o que acontece dentro de cada classe – o tipo de contaminação, os resíduos produzidos e a documentação esperada – é diferente. Uma especificação de esfregão escrita para um conjunto farmacêutico de grau C pode ser inadequada para um conjunto de fermentação biotecnológico de grau C, a menos que a especificação leve em conta essas diferenças. Para a estrutura básica de classificação GMP, consulte o visão geral do sistema de esfregona para sala limpa. Para obter o guia de seleção série por série, consulte o Guia de seleção de grau de esfregão para salas limpas GMP.
Antes de mapear as especificações das esfregonas para cada indústria, é necessário compreender porque é que os requisitos de limpeza diferem a um nível fundamental. A distinção não é regulamentar – ambas as indústrias operam sob BPF – mas operacional: o que está a ser produzido, que resíduos são gerados e que tipos de contaminação representam o maior risco.
Em uma instalação farmacêutica de moléculas pequenas, o principal risco de contaminação é químico: um ingrediente farmacêutico ativo (API) do Produto A contamina o Produto B durante a troca. A validação da limpeza se concentra em demonstrar que os resíduos estão abaixo dos limites aceitáveis – medidos pelo carbono orgânico total (TOC), condutividade ou métodos analíticos específicos para o API. A contaminação por partículas provenientes dos operadores e do ambiente é uma preocupação adicional gerida através de vestimentas e monitorização ambiental.
Numa instalação biológica, o risco de contaminação acrescenta uma dimensão biológica. Uma fermentação produz organismos vivos. Os processos de cultura celular geram resíduos de meios ricos em proteínas. A purificação a jusante libera proteínas da célula hospedeira e fragmentos de DNA. As endotoxinas – lipopolissacarídeos das paredes celulares de bactérias gram-negativas – são uma preocupação específica em produtos biológicos injetáveis. Um protocolo de limpeza que remove resíduos químicos pode não inativar a contaminação biológica, e um protocolo que inativa organismos pode não remover os resíduos que deixam.
Ambas as indústrias operam sob estruturas de BPF — 21 CFR Partes 210 e 211 nos EUA, Anexo 1 de GMP da UE (produtos estéreis) e Anexo 2 (substâncias biológicas ativas) na Europa. A diferença está na ênfase: as BPF biológicas dão maior peso à estratégia de controle de contaminação como um programa holístico, ao monitoramento da carga biológica durante todo o processo (não apenas nos testes do produto final) e à demonstração documentada de que os procedimentos de limpeza controlam a contaminação química e biológica. Para uma discussão detalhada sobre esfregão farmacêutico para salas limpas GMP Anexo 1 requisitos, consulte o guia dedicado.
A classificação GMP (Grau A/B/C/D) fornece uma estrutura comum em ambos os setores. Mas a aplicação dessa estrutura – o que cada classe realmente contém e quais os desafios de limpeza que apresenta – difere entre a indústria farmacêutica e a biotecnologia.
| Nota | Farmacêutico (molécula pequena) | Biotecnologia (Biológica) | Implicação da especificação do esfregão |
|---|---|---|---|
| Nota A | Zona de enchimento asséptico. São necessárias cabeças de esfregão estéreis. Risco de contaminação principalmente dos operadores e do ambiente. | Os mesmos requisitos de esterilidade. Preocupação adicional: o próprio produto biológico pode ser um contaminante. O controle de endotoxinas adiciona uma dimensão de documentação ausente no grau A farmacêutico. | Esfregonas estéreis com Certificado de Irradiação ou Esterilidade. As instalações de biotecnologia também podem exigir documentação de teste de endotoxina do fornecedor do esfregão. |
| Série b | Antecedentes do Grau A. Esfregões normalmente estéreis. O protocolo de limpeza suporta integridade de grau A. | A mesma lógica da esterilidade. Pode ser necessária uma frequência de limpeza mais alta se a zona de Grau B suportar múltiplas campanhas de produtos biológicos com organismos diferentes. | Esfregões estéreis. Para CDMOs de biotecnologia, considere esfregões codificados por cores por campanha para fornecer segregação visual — consulte o guia de codificação de cores do esfregão para sala limpa para implementação. |
| Grau C | Síntese ou formulação química. Esfregões não estéreis normalmente aceitáveis. O resíduo é quimicamente definido. | Suítes de fermentação, cultura celular ou purificação. Esfregões não estéreis podem ser aceitáveis – mas os resíduos à base de proteínas requerem produtos químicos de limpeza que o material do esfregão deve tolerar. A frequência de limpeza pode ser maior devido aos resíduos ricos em nutrientes. | O material do esfregão deve ser compatível com produtos de limpeza enzimáticos ou alcalinos. Verifique a compatibilidade química com desinfetantes e agentes de remoção de resíduos. Trocas mais frequentes de cabeçote podem aumentar o consumo de consumíveis. |
| Grau D | Zonas de apoio: antecâmaras de armazém, zonas de preparação de soluções. Esfregões não estéreis. Menor frequência de limpeza. | Preparação de mídia, preparação de buffer, áreas de lavagem de equipamentos. Resíduos ricos em nutrientes (pós de mídia, componentes tampão) apoiam o crescimento microbiano. A frequência de limpeza pode ser superior à do grau farmacêutico D. | A mesma especificação do esfregão que o Grau D farmacêutico pode ser aceitável – mas a frequência de limpeza e os intervalos de troca de cabeçote devem ser validados em relação aos perfis de resíduos específicos da biotecnologia, não adotados inalterados dos protocolos farmacêuticos. |
O acima descreve diferenças direcionais. As especificações específicas do esfregão devem ser validadas em relação ao protocolo de limpeza, perfil de resíduos e requisitos regulamentares de cada instalação. Para protocolos de transferência de esfregões estéreis que se aplicam a ambas as indústrias, consulte o guia de transferência asséptica de esfregão estéril para sala limpa.
Os agentes de limpeza usados em instalações biotecnológicas expõem os esfregões a um ambiente químico diferente daqueles usados em instalações farmacêuticas. Compreender essas diferenças é essencial para a seleção do material do esfregão – um esfregão que funciona de forma confiável sob produtos químicos de limpeza farmacêuticos pode degradar-se mais rapidamente sob produtos químicos de limpeza biotecnológicos.
Resíduos farmacêuticos de pequenas moléculas são normalmente removidos com solventes orgânicos ou soluções detergentes aquosas – produtos químicos que são relativamente suaves para materiais de esfregões de poliéster e microfibra. Os resíduos à base de proteínas provenientes da fabricação de produtos biológicos são diferentes: as proteínas desnaturam e aderem às superfícies, formando películas que não são removidas apenas pelos detergentes convencionais. As instalações de biotecnologia usam frequentemente:
As instalações GMP em ambas as indústrias praticam a rotação de desinfetantes – alternando entre um desinfetante de amplo espectro (por exemplo, amônio quaternário) e um agente esporicida (por exemplo, ácido peracético/peróxido de hidrogênio) – para prevenir a resistência microbiana. Na biotecnologia, a rotação é tipicamente mais agressiva: agentes esporicidas são usados com mais frequência porque as consequências de um evento de contaminação biológica (um lote perdido para organismos viáveis) são catastróficas. Cada ciclo esporicida expõe a cabeça do esfregão à química oxidativa. Ao longo de semanas e meses, esta exposição cumulativa degrada as fibras de poliéster e acelera a degradação das microfibras. As instalações de biotecnologia devem esperar uma vida útil mais curta do cabeçote do esfregão se usarem rotações esporicidas agressivas – e devem levar isso em consideração no planejamento da quantidade de aquisição.
O método usado para verificar a eficácia da limpeza também difere entre os setores:
Para obter uma estrutura completa de documentação que deve acompanhar a aquisição do esfregão e a validação da limpeza, consulte o Lista de verificação de documentos de validação de esfregões para salas limpas.
As auditorias de BPF em biotecnologia — sejam realizadas por inspetores regulatórios ou por equipes de qualidade de clientes em CDMOs — dão ênfase distinta à documentação de controle de contaminação. A compreensão dessas áreas de ênfase ajuda as equipes de compras e controle de qualidade a criar um pacote de documentação que antecipe as perguntas do auditor.
Os auditores de biotecnologia rastreiam toda a cadeia de controle da carga biológica: desde registros de preparação de desinfetantes → registros de eventos de limpeza → registros de troca de cabeçotes de esfregões → dados de monitoramento ambiental para a zona limpa. Uma lacuna em qualquer elo levanta questões sobre a validade de toda a cadeia. Auditores farmacêuticos revisam registros de limpeza; os auditores de biotecnologia os conectam aos dados de tendências de carga biológica e esperam uma correlação documentada.
Os produtos biológicos injetáveis estão sujeitos a limites de endotoxinas (medidos em EU/mL). As ferramentas de limpeza – incluindo cabeças de esfregões – que entram em contato com superfícies em áreas de processamento asséptico devem ser apoiadas por documentação que confirme que não introduzem endotoxinas. Isso raramente é necessário em produtos farmacêuticos de pequenas moléculas, mas é uma expectativa padrão de auditoria biotecnológica para consumíveis de Grau A/B.
A validação de limpeza farmacêutica normalmente usa marcadores químicos (uma concentração conhecida de API aplicada a uma superfície e depois esfregada após a limpeza para verificar a remoção). A validação da limpeza biotecnológica pode adicionalmente usar indicadores biológicos – uma carga microbiana conhecida aplicada a uma superfície de teste, limpa e depois amostrada para organismos viáveis. Isto acrescenta uma dimensão à validação da limpeza que a especificação da esfregona deve suportar: a esfregona deve ser compatível tanto com o produto químico de limpeza como com o método de recuperação do indicador biológico.
As instalações de biotecnologia geralmente operam em campanhas – um conjunto de produção executa o Produto A por seis semanas, depois é completamente limpo e entregue ao Produto B. As instalações farmacêuticas também fazem limpeza de troca, mas a ênfase na documentação nas campanhas de biotecnologia é mais pesada: o registro de troca de esfregões deve demonstrar que os esfregões usados na campanha do Produto A foram retirados ou segregados antes do início da campanha do Produto B. Este é um requisito de controle de contaminação cruzada que se aplica com particular força quando o Produto A e o Produto B são organismos diferentes.
Para obter a lista de verificação completa da documentação do fornecedor que dá suporte à preparação de auditorias farmacêuticas e biotecnológicas, consulte o lista de verificação do comprador de documentos de validação de esfregões para salas limpas.
As organizações de fabricação contratada (CMOs/CDMOs) frequentemente operam tanto a produção farmacêutica quanto a produção de produtos biológicos de pequenas moléculas na mesma instalação. Isto cria um desafio único de gestão de ferramentas de limpeza: a mesma estrutura GMP rege ambas as operações, mas os requisitos de controlo de contaminação são diferentes – e as ferramentas de limpeza não devem tornar-se o vetor que liga os dois fluxos de produção.
Numa instalação mista biotecnológica/farmacêutica, as esfregonas utilizadas em zonas biotecnológicas nunca devem entrar em zonas farmacêuticas — e vice-versa. O risco de contaminação cruzada é bidirecional: um esfregão usado em um conjunto de cultura celular transporta resíduos biológicos para um conjunto de síntese química; um esfregão usado em um conjunto de síntese química carrega resíduos de API para uma área de processamento biológico. A segregação deve ser física, documentada e auditável.
Implementação prática: Atribua inventários de esfregões dedicados por tipo de produção. Os esfregões biotecnológicos são armazenados, usados e lavados separadamente dos esfregões farmacêuticos. Isto pode significar a manutenção de dois inventários paralelos de esfregonas – o que aumenta a complexidade do inventário, mas elimina o vetor de contaminação cruzada de maior risco. Para uma abordagem estruturada à segregação de ferramentas, o guia de codificação de cores do esfregão para sala limpa fornece uma estrutura de implementação que se aplica diretamente a instalações mistas de biotecnologia/farmacêutica.
Uma instalação que executa processos biotecnológicos e farmacêuticos enfrenta uma carga de documentação complexa: as zonas farmacêuticas exigem registros de verificação de resíduos químicos; as zonas biotecnológicas também exigem controle de carga biológica e registros de endotoxinas. Uma abordagem que simplifica isso sem comprometer a conformidade:
Para a decisão a montante de especificar esfregonas estéreis ou não estéreis por zona - que é o mesmo quadro de decisão em ambas as indústrias - consulte o estrutura de decisão sobre esfregões para salas limpas estéreis vs não estéreis.
Os cinco erros a seguir são padrões observados quando instalações de biotecnologia adotam especificações de ferramentas de limpeza projetadas para produtos farmacêuticos de pequenas moléculas, sem adaptá-las aos requisitos específicos de produtos biológicos.
“Usamos as mesmas especificações de esfregão da instalação farmacêutica ao lado.” O material do esfregão e o nível de esterilidade podem ser os mesmos, mas a compatibilidade química de limpeza, os requisitos de documentação e a frequência de limpeza não são. Um esfregão de poliéster que funciona em um conjunto farmacêutico de grau C com detergentes padrão pode degradar-se mais rapidamente em um conjunto biotecnológico de grau C com produtos de limpeza enzimáticos e exposição mais frequente a desinfetantes esporicidas.
Correção: Revise as especificações do esfregão em relação aos agentes de limpeza, desinfetantes e tipos de resíduos específicos em cada zona biotecnológica. Verifique a compatibilidade do material com produtos de limpeza enzimáticos e alcalinos, se usados. Ajuste a frequência de troca de cabeçote e os critérios de retirada do esfregão com base na degradação observada sob produtos químicos específicos da biotecnologia.
Meios de cultura celular, caldos de fermentação e soluções tampão contêm nutrientes que apoiam o crescimento microbiano. Uma área de preparação de meios (Grau D em biotecnologia) que é limpa uma vez por turno – a mesma frequência que uma antessala de armazém farmacêutico de Grau D – pode desenvolver crescimento microbiano entre as limpezas porque o resíduo é rico em nutrientes e não inerte.
Correção: Baseie a frequência de limpeza no perfil de resíduos e não apenas na classificação de grau GMP. Uma zona biotecnológica de grau D com resíduos ricos em nutrientes pode exigir uma frequência de limpeza comparável a uma zona farmacêutica de grau C. Valide a frequência de limpeza através de dados de monitoramento ambiental, e não adotando cronogramas farmacêuticos.
Uma instalação de enchimento asséptico para produtos biológicos injetáveis especifica esfregões estéreis – mas o pacote de documentação do fornecedor do esfregão não inclui dados de testes de endotoxinas. A instalação aceita isso porque “o esfregão é estéril”. Esterilidade e baixa endotoxina não são a mesma propriedade. Um esfregão esterilizado por raios gama pode transportar endotoxinas do processo de fabricação original, a menos que o fornecedor tenha validado o controle de endotoxinas.
Correção: Solicite documentação de teste de endotoxina (resultados de teste LAL) para esfregões usados em zonas de Grau A/B de instalações de produtos biológicos injetáveis. Se o fornecedor não puder fornecer isso, documente uma avaliação de risco justificando por que os níveis de endotoxinas do esfregão não são uma preocupação para a segurança do produto — ou mude para um fornecedor que forneça documentação sobre endotoxinas.
Uma instalação CMO opera suítes de biotecnologia e farmacêutica no mesmo prédio. Os cabeçotes de esfregão são encomendados em massa a partir de um único SKU e armazenados em um estoque central. Os operadores utilizam o mesmo estoque para ambos os tipos de produção. Isso elimina a segregação necessária para evitar a contaminação cruzada entre os fluxos de produção – um esfregão usado em uma sala de fermentação na segunda-feira e uma sala de síntese química na terça-feira carregou resíduos biológicos para uma área que não possui protocolo de limpeza para gerenciá-los.
Correção: Separe os estoques de esfregões por tipo de produção. Isto não requer necessariamente produtos de esfregona diferentes – o mesmo SKU de esfregona pode ser usado em ambas as zonas SE o inventário estiver fisicamente separado, codificado por cores e a segregação estiver documentada no POP de limpeza. A chave é que um esfregão atribuído à biotecnologia permaneça na biotecnologia.
Uma instalação de biotecnologia valida seu procedimento de limpeza usando os mesmos marcadores de resíduos químicos que uma instalação farmacêutica: aplique um produto químico conhecido em uma superfície de teste, esfregue, esfregue e meça a recuperação. A validação passa. Mas a eficácia do protocolo de limpeza contra a contaminação biológica – a principal preocupação nas instalações – não foi testada.
Correção: Incluir testes de indicadores biológicos no protocolo de validação de limpeza para instalações biotecnológicas. Aplique uma carga microbiana conhecida (por exemplo, uma tira de esporos ou uma suspensão bacteriana) a uma superfície de teste, execute o procedimento de limpeza e amostra para organismos viáveis pós-limpeza. Isto confirma que o protocolo de limpeza – incluindo a esfregona, o agente de limpeza e a técnica – consegue a descontaminação química e biológica.
A distinção biotecnológica-farmacêutica é uma dimensão da seleção de esfregões para salas limpas. Os tópicos relacionados a seguir abordam outras dimensões que interagem com as considerações específicas do setor discutidas neste guia.
As instalações biotecnológicas devem gerir a contaminação biológica, além da contaminação química e de partículas. Isto inclui organismos viáveis provenientes de processos de fermentação ou cultura celular, resíduos à base de proteínas que aderem fortemente às superfícies e requerem produtos químicos de limpeza enzimáticos ou alcalinos, e endotoxinas de paredes celulares de bactérias gram-negativas que são uma preocupação específica de segurança em produtos biológicos injetáveis. O protocolo de limpeza deve inativar os contaminantes biológicos e remover os resíduos que eles deixam – dois requisitos distintos que nem sempre são alcançados pela mesma etapa de limpeza.
O requisito de esterilidade é o mesmo – ambos requerem esfregões esterilizados. As diferenças estão nas expectativas de documentação (a biotecnologia pode exigir dados de testes de endotoxina para o esfregão, o que raramente é solicitado na indústria farmacêutica) e na frequência de limpeza (as zonas biotecnológicas de Grau A/B que operam em horários baseados em campanhas podem exigir limpeza mais frequente entre campanhas com organismos diferentes). A especificação do produto do esfregão pode ser idêntica, mas a documentação de suporte e o protocolo operacional em torno do esfregão são diferentes.
Os resíduos de proteínas requerem produtos de limpeza enzimáticos ou alcalinos que sejam quimicamente mais agressivos do que os detergentes padrão utilizados na indústria farmacêutica. Esses produtos de limpeza podem acelerar a degradação do componente de poliamida nos esfregões de microfibra e aumentar as taxas de hidrólise do poliéster. Os esfregões de poliéster geralmente toleram melhor os produtos de limpeza enzimáticos e alcalinos do que a microfibra – tornando o poliéster a escolha de material mais conservadora para instalações de biotecnologia com cargas pesadas de resíduos de proteínas. Independentemente do material, as instalações biotecnológicas devem esperar uma vida útil mais curta da cabeça do esfregão do que as instalações farmacêuticas que utilizam produtos de esfregona comparáveis, e devem ajustar as quantidades de aquisição e a frequência de inspeção em conformidade.
Além do pacote de documentação padrão (Certificado de Análise, composição do material, certificado de esterilidade), as instalações de biotecnologia deveriam considerar a solicitação de: (1) dados de testes de endotoxina para esfregões usados em áreas de processamento asséptico; (2) dados de compatibilidade química com produtos de limpeza enzimáticos e alcalinos, se estes forem utilizados na instalação; (3) dados de testes de desprendimento de partículas que incluem considerações biológicas sobre partículas (não apenas partículas inertes); e (4) documentação que confirme que o processo de fabricação do esfregão não introduz contaminantes biológicos que sobrevivem ao processo de esterilização.
A frequência de limpeza em suítes biotecnológicas é normalmente mais alta do que em suítes farmacêuticas com o mesmo grau de GMP porque resíduos ricos em nutrientes (meios de cultura celular, caldos de fermentação) apoiam o crescimento microbiano entre as limpezas. Uma área de preparação de meios biotecnológicos de Grau D pode exigir limpeza a cada turno, em vez de uma vez por dia. Além disso, a produção baseada em campanhas em biotecnologia requer limpeza completa e troca entre campanhas com organismos diferentes – o que pode envolver uma limpeza mais intensiva do que uma troca padrão entre lotes no setor farmacêutico. A frequência mais alta aumenta o consumo da cabeça do esfregão e deve ser refletida tanto no POP de limpeza quanto no plano de aquisição.
O produto do esfregão em si pode ser o mesmo – um esfregão de poliéster com o mesmo material e especificação de peso pode servir tanto para zonas biotecnológicas quanto farmacêuticas. O que NÃO deve ser compartilhado é o inventário do esfregão entre as zonas. Os esfregões biotecnológicos devem ser fisicamente segregados dos esfregões farmacêuticos para evitar contaminação cruzada. Esta segregação deve ser documentada, codificada por cores sempre que possível e aplicada através do POP de limpeza. A especificação do produto esfregão pode ser unificada; o protocolo de uso do esfregão deve ser segregado por tipo de produção.
A Biologics GMP dá maior ênfase ao controle de contaminação como um programa holístico, em vez da verificação individual da etapa de limpeza. Para a validação do fluxo de trabalho do esfregão, isso significa: (1) o protocolo de validação deve incluir indicadores biológicos, e não apenas marcadores de resíduos químicos; (2) o registo de alterações da esfregona deve poder ser ligado a dados de monitorização ambiental para demonstrar que os eventos de limpeza se correlacionam com os níveis controlados de carga biológica; e (3) a documentação de mudança de campanha deve demonstrar que as esfregonas utilizadas numa campanha foram retiradas ou segregadas antes do início da campanha seguinte. Estas são ligações de documentação que as auditorias de GMP farmacêuticas podem não exigir, mas as auditorias biológicas geralmente exigem.
Não necessariamente – tanto as salas de fermentação quanto as áreas de cultura de células geram resíduos biologicamente ativos, ricos em nutrientes, que requerem produtos químicos de limpeza semelhantes. A diferença está na escala e na contenção: os conjuntos de fermentação normalmente envolvem recipientes maiores e maiores concentrações de organismos, o que significa maiores volumes potenciais de derramamento e maior carga biológica. A especificação do esfregão (material, peso, esterilidade) pode ser a mesma, mas a frequência de troca do cabeçote, a frequência de limpeza e o protocolo de resposta a derramamentos devem ser dimensionados para o maior potencial de contaminação na área de fermentação. O peso da cabeça do esfregão também deve ser selecionado para a área maior, típica das suítes de fermentação – cabeças mais pesadas (55g–65g) para áreas maiores, cabeças mais leves (40g) para espaços mais apertados ao redor dos patins do recipiente.
Sejam produtos biológicos biotecnológicos ou farmacêuticos de pequenas moléculas, a MIDPOSI fornece especificações de esfregões que correspondem às suas prioridades de controle de contaminação, graus de zona e requisitos de documentação.
A disponibilidade da documentação pode variar de acordo com a configuração do produto. Documentação técnica padrão fornecida com cada consulta.
{
“@contexto”: “https://schema.org”,
“@gráfico”: [
{
“@type”: “Artigo”,
“headline”: “Cleanroom Mop Selection for Biotech vs Pharmaceutical Facilities — Key Differences”,
“description”: “Biotech and pharmaceutical facilities share GMP classification frameworks but differ in what they need to control. This guide maps those differences to mop material selection, cleaning chemistry compatibility, zone-specific specifications, and documentation requirements.”,
“autor”: { “@type”: “Organização”, “nome”: “MIDPOSI” },
“editor”: { “@type”: “Organização”, “nome”: “MIDPOSI”, “url”: “https://midposi.com/” },
“datePublished”: “2026-07-14”,
“dataModificada”: “2026/07/14”,
“mainEntityOfPage”: { “@type”: “WebPage”, “@id”: “https://midposi.com/cleanroom-mop-biotech-vs-pharmaceutical-facilities/” },
“image”: “https://midposi.com/wp-content/uploads/2026/02/unwatermarked_cleanroom-operator-in-full-ppe-suit-mopping.webp”,
“articleSection”: “Cleanroom Mop Industry Applications”,
“keywords”: “cleanroom mop biotech pharmaceutical facility differences, biotech cleanroom cleaning, pharmaceutical GMP cleanroom mop, biologics facility cleaning tools”
},
{
“@type”: “FAQPágina”,
“entidade principal”: [
{
“@type”: “Pergunta”,
“name”: “What contamination challenges are unique to biotech facilities?”,
“aceitaResposta”: {
“@type”: “Responder”,
“text”: “Biotech facilities must manage biological contamination including viable organisms, protein-based residues that require enzymatic or alkaline cleaning chemistry, and endotoxins. The cleaning protocol must both inactivate biological contaminants and remove their residues.”
}
},
{
“@type”: “Pergunta”,
“name”: “Are cleanroom mop specifications for Grade A/B the same in biotech and pharma?”,
“aceitaResposta”: {
“@type”: “Responder”,
“text”: “The sterility requirement is the same. Differences are in documentation expectations (biotech may require endotoxin testing data) and in cleaning frequency (biotech campaign-based schedules may require more frequent cleaning between campaigns with different organisms).”
}
},
{
“@type”: “Pergunta”,
“name”: “How do protein-based residues affect cleanroom mop material selection?”,
“aceitaResposta”: {
“@type”: “Responder”,
“text”: “Protein residues require enzymatic or alkaline cleaners that can accelerate degradation of microfiber’s polyamide component and increase polyester hydrolysis. Polyester mop heads generally tolerate these cleaners better, making polyester the more conservative material choice for biotech facilities with heavy protein residue loads.”
}
},
{
“@type”: “Pergunta”,
“name”: “What additional documentation should a biotech facility request from a mop supplier?”,
“aceitaResposta”: {
“@type”: “Responder”,
“text”: “Beyond the standard documentation package, biotech facilities should consider requesting endotoxin testing data, chemical compatibility data with enzymatic and alkaline cleaners, particle shedding test data, and documentation confirming that the mop manufacturing process does not introduce biological contaminants.”
}
},
{
“@type”: “Pergunta”,
“name”: “How does cleaning frequency differ between biotech and pharma production suites?”,
“aceitaResposta”: {
“@type”: “Responder”,
“text”: “Cleaning frequency in biotech is typically higher because nutrient-rich residues support microbial growth between cleanings. A biotech Grade D media preparation area may require cleaning every shift rather than once daily. Campaign-based production requires complete cleaning between campaigns with different organisms.”
}
},
{
“@type”: “Pergunta”,
“name”: “Can a CMO/CDMO use one mop specification across biotech and pharma zones?”,
“aceitaResposta”: {
“@type”: “Responder”,
“text”: “The mop product itself may be the same, but the mop inventory must NOT be shared across zones. Biotech mops must be physically segregated from pharma mops to prevent cross-contamination. The mop specification can be unified; the usage protocol must be segregated by production type.”
}
},
{
“@type”: “Pergunta”,
“name”: “What are the implications of biologics-specific GMP for cleaning tool validation?”,
“aceitaResposta”: {
“@type”: “Responder”,
“text”: “Biologics GMP emphasizes contamination control as a holistic program. For mop validation, this means including biological indicators in the validation protocol, linking mop change logs to environmental monitoring data, and documenting campaign changeover to demonstrate mop segregation between campaigns.”
}
},
{
“@type”: “Pergunta”,
“name”: “Do fermentation suites need different mop specifications than cell culture areas?”,
“aceitaResposta”: {
“@type”: “Responder”,
“text”: “Not necessarily — both generate similar residue types. The difference is in scale: fermentation suites involve larger vessels and higher organism concentrations, requiring higher head change frequency and spill response scaling. Mop head weight should match floor area: heavier heads (55g-65g) for larger areas.”
}
}
]
},
{
“@type”: “BreadcrumbList”,
“itemListElement”: [
{ “@type”: “ListItem”, “posição”: 1, “nome”: “Home”, “item”: “https://midposi.com/” },
{ “@type”: “ListItem”, “posição”: 2, “nome”: “Blog”, “item”: “https://midposi.com/blog/” },
{ “@type”: “ListItem”, “position”: 3, “name”: “Biotech vs Pharma Cleanroom Mop Guide”, “item”: “https://midposi.com/cleanroom-mop-biotech-vs-pharmaceutical-facilities/” }
]
}
]
}


