Une liste de contrôle structurée de 20 éléments pour préparer la documentation sur les vadrouilles pour salles blanches pour les inspections FDA, MHRA et BPF. Couvre les certificats d'analyse, les certificats d'irradiation, les rapports d'essais de particules, les enregistrements de traçabilité des lots et la documentation de contrôle des modifications que les auditeurs s'attendent à voir. Liste de contrôle téléchargeable gratuitement incluse.
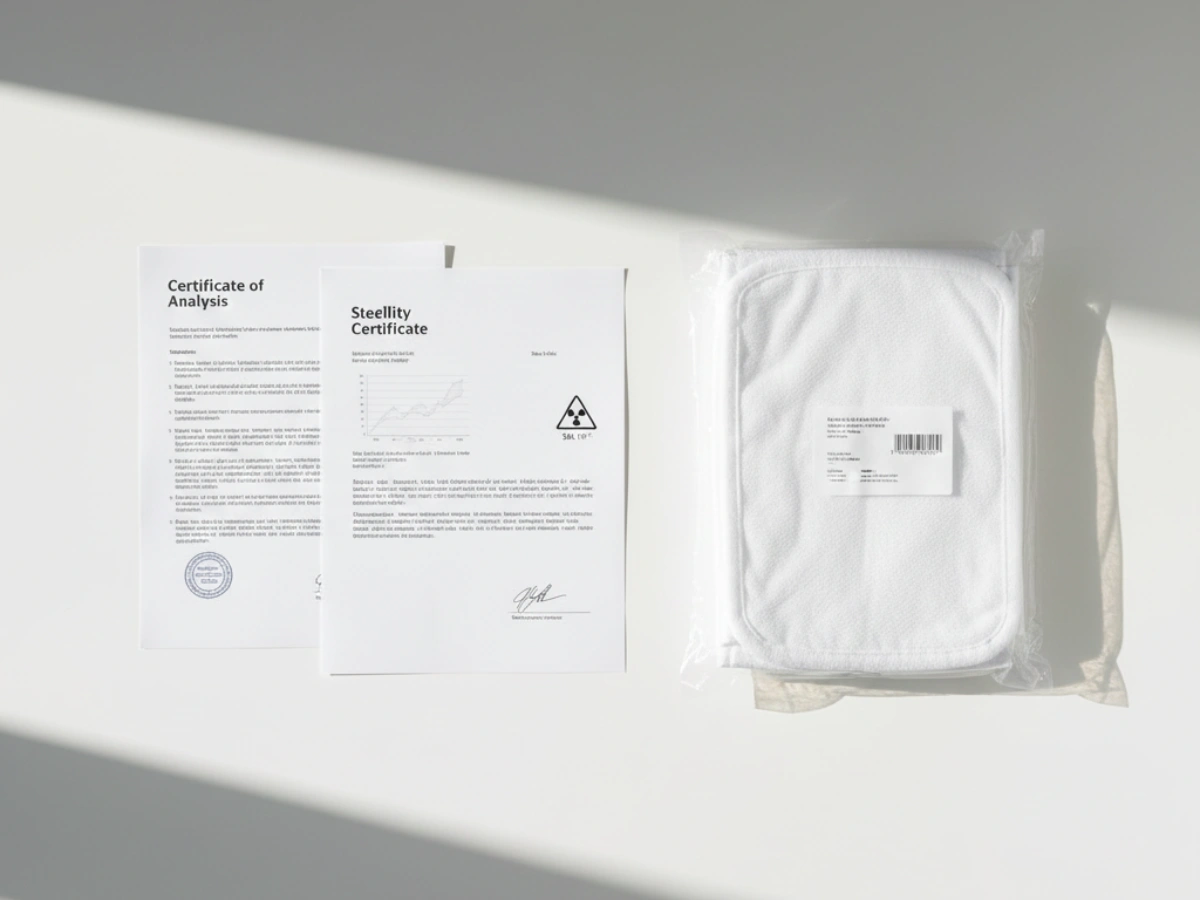
Les auditeurs GMP demandent de plus en plus de consulter la documentation relative aux consommables de nettoyage — y compris les vadrouilles pour salles blanches. Au minimum, une installation devrait être capable de produire Certificat d'analyse (COA), certificat de conformité (CoC), données de génération de particules et enregistrements de traçabilité des lots pour chaque lot de vadrouille utilisé. Pour les produits stériles, Certificat d'irradiation (CoI) et documentation d'assurance de stérilité sont généralement attendus. Les documents spécifiques requis dépendent du niveau de salle blanche, du rôle de la vadrouille dans la stratégie de contrôle de la contamination et des domaines d’intérêt de l’auditeur pour cette inspection. La liste de contrôle ci-dessous répertorie 20 éléments de documentation spécifiques répartis en quatre catégories pour aider les équipes d'assurance qualité et de réglementation à évaluer leur état de préparation.
Trois évolutions réglementaires ont fait passer la documentation sur les consommables de nettoyage d'une note de bas de page à un point central des inspections BPF :
L’annexe 1 des BPF de l’UE positionne les outils de nettoyage comme des éléments essentiels de la stratégie de contrôle de la contamination de l’installation. Lorsqu'un auditeur examine le CCS, il peut vérifier si la sélection des outils de nettoyage, les données de performance et la qualification des fournisseurs sont documentées à un niveau cohérent avec d'autres matériaux contrôlés par les BPF. UN Présentation du système de vadrouille pour salle blanche fournit un contexte sur la façon dont les composants s’intègrent dans ce cadre plus large de contrôle de la contamination.
Les États membres du PIC/S mettant en œuvre les exigences de l’Annexe 1 jusqu’en 2025–En 2026, la portée de l’examen de la documentation s’est élargie. Calendrier de transition de TGA Australie (septembre 2025) – mars 2026) fait explicitement référence à la validation des outils de nettoyage comme domaine d'examen. Les installations approvisionnant plusieurs marchés réglementaires peuvent être confrontées à des attentes en matière de documentation entre juridictions.
Les agences de régulation ont accru leur surveillance des chaînes d’approvisionnement des consommables ces dernières années. Si une installation ne peut pas démontrer la traçabilité depuis le lot de vadrouille jusqu’à la documentation du fournisseur, l’auditeur peut remettre en question le programme plus large de qualification des fournisseurs de l’installation. Les outils de nettoyage qui entrent en contact avec des surfaces critiques sont soumis aux mêmes attentes en matière de documentation que les autres matériaux BPF.
La liste de contrôle suivante est organisée en quatre catégories. Pour chaque élément, marquez votre statut actuel : Prêt (document archivé, récupérable dans les 5 minutes), Partiel (document exists but needs updating), or Missing (document not on file). For an overview of the broader validation documentation landscape, see our guide to documents de validation des vadrouilles pour salles blanches. For grade-specific documentation expectations, refer to the Sélection catégorie par catégorie de vadrouille pour salle blanche GMP guide.
| # | Document | Ce que recherchent les auditeurs | Common Gap | Statut |
|---|---|---|---|---|
| 1 | Certificat d'analyse (COA) | Lot-specific test results with actual numerical values, test date, and analyst signature. Should reference test methods used. | Generic COA without lot-specific data; no test date; unsigned | Prêt Partiel Missing |
| 2 | Certificat de conformité (CoC) | Statement that the lot meets specified requirements. Should reference the relevant specification or standard. | CoC without referenced specification; no batch/lot link to COA | Prêt Partiel Missing |
| 3 | Material Composition Declaration | Clear statement of fiber type (e.g., 100% continuous filament polyester), blend ratio if applicable, and any treatments applied. | Vague description (“polyester material”); no filament type specified | Prêt Partiel Missing |
| 4 | Dimensional Specification Sheet | Stated dimensions with tolerances for mop cover, frame, and handle components. | No tolerances stated; dimensions that don’t match received product | Prêt Partiel Missing |
| 5 | Supplier ISO Certification (if claimed) | Current certificate with scope covering cleanroom consumables manufacturing. Verify expiry date and certifying body. | Expired certificate; scope doesn’t cover the product category; certificate from unrecognized body | Prêt Partiel Missing |
| # | Document | Ce que recherchent les auditeurs | Common Gap | Statut |
|---|---|---|---|---|
| 6 | Certificate of Irradiation (CoI) | Un document spécifique au lot confirmant que la stérilisation a été effectuée, avec la plage de doses, la date et les informations sur l'établissement. Doit être traçable jusqu'au lot spécifique reçu. | CoI sans données sur les doses minimales/maximales ; pas de date d'irradiation ; certificat générique non lié au lot reçu | Prêt Partiel Missing |
| 7 | Documentation sur la méthode de stérilisation | Description de la méthode de stérilisation utilisée (par exemple, gamma, EtO, e-beam). La méthode spécifique doit être confirmée par la documentation du fournisseur. | Méthode non précisée ; le fournisseur utilise des produits” sans divulgation de la méthode | Prêt Partiel Missing |
| 8 | Documentation sur le niveau d'assurance de la stérilité (SAL) | SAL indiqué pour le produit. Doit être étayé par un audit de dose ou des données de validation du stérilisateur. | Aucun SAL indiqué ; SAL indiqué, mais aucune donnée d'audit de dose à l'appui n'est disponible | Prêt Partiel Missing |
| 9 | Documentation sur l'intégrité de l'emballage | Description de la configuration de l'emballage (par exemple, double emballage), de la validation du sceau et de la période de maintien de la stérilité. Documentation de la procédure de transfert aseptique le cas échéant. | Aucune description de l'emballage ; aucune période de maintien de la stérilité n'est indiquée | Prêt Partiel Missing |
| dix | Documentation sur les indicateurs de stérilisation | Description des indicateurs de stérilisation utilisés (par exemple, emplacement du dosimètre, indicateurs chimiques sur l'emballage) avec conseils d'interprétation. | Aucune documentation sur les indicateurs ; le personnel ne peut pas expliquer comment vérifier l'état de l'indicateur | Prêt Partiel Missing |
| # | Document | Ce que recherchent les auditeurs | Common Gap | Statut |
|---|---|---|---|---|
| 11 | Données de génération de particules | Données de test montrant la libération de particules dans des conditions définies. Doit faire référence à la méthode de test (par exemple, Helmke Drum, nombre de particules liquides) et inclure des données par taille de bac. | Aucune donnée sur les particules disponible ; les données d'un produit ou d'une condition de test différente ; aucune méthode de test citée | Prêt Partiel Missing |
| 12 | Absorbency / Liquid Capacity Data | Measured absorbency or liquid holding capacity data with test method reference. Relevant for disinfectant application protocols. | No quantitative absorbency data; data from unrelated product | Prêt Partiel Missing |
| 13 | Chemical Compatibility Documentation | Documentation of mop material compatibility with the specific disinfectants used in your facility (e.g., quaternary ammonium, hydrogen peroxide, sodium hypochlorite). | No compatibility data; data uses different disinfectant than facility’s protocol | Prêt Partiel Missing |
| 14 | Extractable / Non-Volatile Residue Data | Data on extractable substances or non-volatile residue from the mop material, where applicable. | No extractable data available; documentation doesn’t specify test solvent | Prêt Partiel Missing |
| 15 | Endotoxin Data (where applicable) | Endotoxin level data if the product is used in aseptic processing areas where endotoxin control is specified. | No endotoxin data for products used in aseptic areas | Prêt Partiel Missing |
| # | Document | Ce que recherchent les auditeurs | Common Gap | Statut |
|---|---|---|---|---|
| 16 | Batch / Lot Traceability Records | Documentation linking received mop lots to supplier batch records. Should enable tracing backwards from use location to production batch. | Lot number recorded but no supplier batch linkage; incomplete receiving records | Prêt Partiel Missing |
| 17 | Supplier Change Notification Records | Documented process for receiving and evaluating supplier change notifications. Evidence that changes (material, process, facility) were reviewed and approved before continued use. | No change notification process; supplier change discovered during audit without prior review | Prêt Partiel Missing |
| 18 | Supplier Audit / Qualification Records | Dossiers de qualification initiale du fournisseur et de tout réaudit ultérieur. Doit inclure la portée de l’audit, les conclusions et le suivi CAPA, le cas échéant. | Qualification initiale au dossier mais pas de ré-audit ; la portée de l'audit ne couvre pas les processus spécifiques à la vadrouille | Prêt Partiel Missing |
| 19 | Dossiers d'inspection entrants | Inspection documentée des produits de vadrouille reçus par rapport aux critères d'acceptation. Doit inclure une inspection visuelle, des contrôles dimensionnels le cas échéant et un examen de la documentation. | Aucune inspection à l'arrivée ; inspection limitée à la confirmation du comptage sans attributs de qualité | Prêt Partiel Missing |
| 20 | Enregistrements de couplage de validation de nettoyage | Documentation reliant le produit de vadrouille spécifique aux études de validation du nettoyage ou d’efficacité du désinfectant de l’établissement. Les modifications apportées aux spécifications des vadrouilles devraient déclencher un examen de l’état de validation du nettoyage. | Cleaning validation performed but mop specification not referenced; different mop product used than validated | Prêt Partiel Missing |
Based on published GMP inspection observations and industry discussion, the following documentation gaps appear with notable frequency in cleaning consumable reviews. Facilities preparing for an audit may find it useful to check these specific areas.
Un COA qui répertorie le nom du produit et le numéro de lot mais ne contient aucune donnée de test réelle, aucune date de test et aucune identification d'analyste soulève des questions quant à savoir si des tests ont été effectués. Un auditeur peut se demander : « Qu’est-ce qui a été réellement testé et quand ?” Un COA crédible comprend des résultats numériques spécifiques au lot, une référence aux méthodes de test et une date de test.
Une déclaration du fournisseur selon laquelle une vadrouille est « adaptée à une utilisation en salle blanche »” ou « répond aux exigences des salles blanches” - sans préciser quelles normes, qualités ou données de test soutiennent l'allégation - constitue rarement une documentation suffisante. L'auditeur s'attend à voir la norme spécifique, la note spécifique et les données qui soutiennent l'affirmation.
Lorsqu'une installation a des COA et des CoI dans ses dossiers mais ne peut pas les relier aux lots spécifiques actuellement utilisés, la documentation est considérée comme incomplète. La question de l’auditeur est simple : « Prouver que la serpillière dans cette pièce remonte à ce certificat.”
Les certificats ISO des fournisseurs qui ont expiré ou les certificats des organismes de certification qui ne peuvent pas être vérifiés constituent une lacune dans la documentation. Un auditeur peut le noter dans le cadre de l’examen de qualification du fournisseur. Les installations doivent vérifier périodiquement l’état actuel des certifications des fournisseurs directement auprès de l’organisme émetteur.
Not all supplier documentation carries equal weight with auditors. A document that looks legitimate at first glance may not withstand scrutiny. The following framework helps distinguish audit-grade documentation from documents that may raise questions during an inspection. For a structured approach to evaluating suppliers, see the Liste de contrôle d'audit des fournisseurs de vadrouilles pour salles blanches.
Si un avis d'audit est arrivé et que la documentation doit être organisée rapidement, le plan d'action quotidien suivant peut aider les équipes d'assurance qualité à établir des priorités. Pour une approche plus complète de la création d'un package de documentation à partir de zéro, consultez le liste de contrôle de l'acheteur des documents de validation.
Localisez tous les documents liés à la vadrouille dans le dossier. Séparez par type de produit (stérile ou non stérile) et par fournisseur. Créez la liste des lacunes : ce qui est présent, ce qui est partiel, ce qui manque.
Pour chaque écart identifié, adressez une demande de document spécifique au fournisseur. Évitez les demandes vagues telles que « envoyer toute la documentation ».” Précisez : le type de document, le numéro de lot et les points de données nécessaires.
Vérifiez les dates d’expiration de toutes les certifications des fournisseurs. Vérifiez le statut de l’organisme de certification lorsque cela est possible. Signalez tout certificat expiré ou invérifiable pour une action immédiate.
For each mop lot currently in use, confirm that COA, CoI (if applicable), and batch records can be traced. Document the traceability path. Flag any lots with incomplete linkage.
Verify that incoming inspection records are complete for recent lots. Review any supplier change notifications received and confirm they were evaluated and documented.
Organize all documents into a logical package: by product type, by supplier, with a summary index. Prepare a brief cover note explaining the documentation structure.
Simulate an auditor request. Have a colleague ask for a specific document (e.g., “COA for lot 2403B of sterile mop covers”). Time the retrieval. If it takes more than 5 minutes, reorganize.
At minimum, a supplier should provide a lot-specific Certificate of Analysis (COA) with actual test data and a Certificate of Conformance (CoC) referencing the relevant specification. For sterile products, a Certificate of Irradiation (CoI) with dose range data is typically expected. The specific documents required depend on your facility’s quality agreement with the supplier and the cleanroom grade where the product is used.
Look for three indicators: lot-specific numerical test data (not just pass/fail statements), a test date that aligns with the production timeline, and a reference to the test method used. A credible COA includes the analyst or reviewer identification. Cross-check the lot number on the COA against the lot number on the product packaging and your receiving records. If all three match and the data shows actual measurements rather than generic statements, the COA is more likely to be audit-grade.
The most frequently cited gaps include: COAs without lot-specific test data, inability to trace mop lots in use back to supplier documentation, expired or unverifiable supplier certifications, absence of particle generation or chemical compatibility data, and documentation that is “on file somewhere” but cannot be retrieved during the audit within a reasonable timeframe. Change control records for mop specification changes are another area auditors have noted.
No. Documentation requirements should be proportionate to the risk associated with the product’s use. A sterile mop used in a Grade A/B aseptic area typically requires the full documentation suite including CoI, sterility assurance data, and packaging integrity documentation. A non-sterile mop used in Grade C/D areas would not require sterility documentation but should still have quality documents (COA, CoC), material composition data, and performance data relevant to its application. The specific documentation expectations should be defined in your facility’s quality agreement and risk assessment.
Organize by product type first (sterile vs. non-sterile), then by supplier, then by lot number. Maintain a summary index page that lists each product, supplier, lot numbers in current use, and the location of corresponding documentation. A physical binder with tabbed sections is common, but a well-organized electronic repository with clear naming conventions and searchable metadata can be equally effective — provided the auditor can access it and you can retrieve any document within a few minutes.
Tout d’abord, documentez vos demandes de documentation spécifiques et la réponse du fournisseur. Deuxièmement, effectuez une évaluation des risques : votre installation peut-elle accepter le manque de documentation compte tenu de la qualité et de l'application de la salle blanche ? Troisièmement, commencez à évaluer d’autres fournisseurs qui peuvent fournir une documentation de qualité audit. Le processus de qualification d’un nouveau fournisseur de vadrouille doit inclure un examen de la documentation en amont – avant l’évaluation technique ou la discussion sur les prix. Il est peu probable qu’un fournisseur qui ne peut pas produire un COA crédible pendant la phase d’évaluation s’améliore une fois que vous êtes devenu client.
Supplier certifications (e.g., ISO certificates) should be verified at least annually or as specified in your supplier qualification SOP. COAs and CoIs should be reviewed for each received lot as part of incoming inspection. Change notification processes should be continuously monitored — not just during scheduled re-audits. A good practice is to add a quarterly documentation health check to the QA calendar: pick one supplier and one product type, request the full documentation package, and verify completeness and currency.
Get the full 20-item checklist in a printable format, plus a documentation gap analysis worksheet to assess your current readiness. MIDPOSI can also provide documentation samples — including COA, CoI, and technical data — to support your supplier qualification and audit preparation process.
MIDPOSI provides lot-specific COA, CoI, technical data sheets, and material composition documentation for evaluation. Supplier documentation samples available upon request to support your audit preparation.
Disclaimer: This checklist is provided as a general audit preparation resource and does not constitute regulatory or legal advice. Documentation requirements vary by facility, jurisdiction, product application, and regulatory framework. Facilities should consult their quality and regulatory affairs teams to determine the specific documentation requirements applicable to their operations. MIDPOSI does not claim that any product or documentation package satisfies all regulatory requirements for all facilities.