Ein schrittweiser Rahmen für den Übergang zu einem neuen Reinraum-Mopplieferanten in einer GMP-regulierten Einrichtung. Umfasst die Übergabe der Dokumentation, Probentests und interne Validierung, SOP-Aktualisierungen, Bedienerschulung, Parallellaufprotokolle und Einhaltung der Änderungskontrolle. Konzipiert für QA-Manager, Beschaffungsleiter und Reinraummanager, die Lieferantenübergänge ohne regulatorische Störungen verwalten.
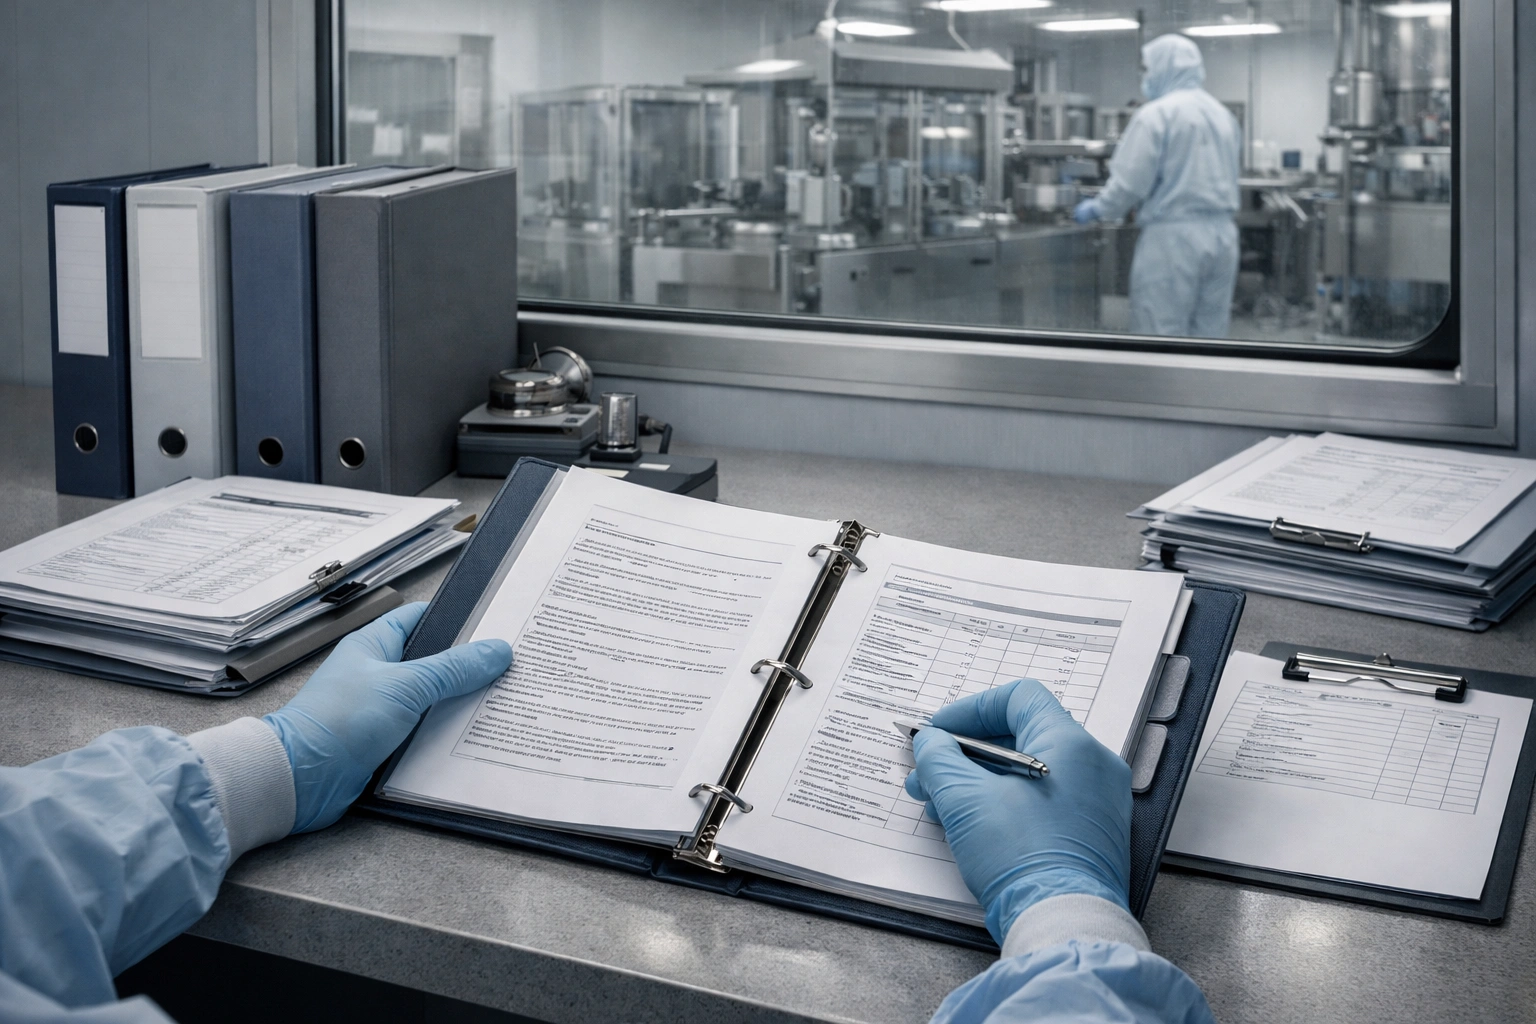
Die Einbindung eines neuen Reinraum-Mopplieferanten in eine GMP-Einrichtung ist ein strukturierter Prozess, der in etwa abgeschlossen sein kann vier Wochen: (1) documentation handover and quality agreement finalization, (2) sample testing and in-house validation, (3) SOP updates and operator training, and (4) a parallel run comparing old and new products before full cutover. This article provides a week-by-week framework. Actual timelines should be adjusted based on your facility’s change control procedures, available QA resources, and the complexity of the product being transitioned. If you have not yet selected a supplier, start with the Audit-Checkliste für Reinraum-Mopplieferanten to evaluate candidates before beginning the onboarding process.
Supplier auditing and supplier onboarding serve different purposes — and confusing the two is a common source of implementation problems.
Schritt 1: Bewerten Sie den Lieferanten
Schritt 2: Integrieren Sie den Lieferanten in den Betrieb
Ein Audit bestätigt die Qualifizierung des Lieferanten. Durch das Onboarding wird bestätigt, dass die Produkte des Lieferanten unter Ihren spezifischen Bedingungen funktionieren – mit Ihren Desinfektionsmitteln, Ihren SOPs und Ihren Bedienern. Ein Lieferant kann ein Audit bestehen und trotzdem beim Onboarding scheitern, wenn sich das Produkt nicht in Ihr bestehendes System integrieren lässt Übersicht über Reinraum-Moppsysteme und Reinigungsablauf.
Bevor der Lieferant das erste Muster oder Produktionslos verschickt, sollten vier Artikel vorhanden sein. Das Überspringen dieser Vorarbeiten ist einer der häufigsten Gründe dafür, dass sich die Onboarding-Zeitpläne von Wochen bis Monaten hinziehen.
Eine schriftliche Qualitätsvereinbarung zwischen Ihrer Einrichtung und dem Lieferanten, in der die Dokumenterwartungen (COA-, CoI-Format), Zeitpläne für Änderungsbenachrichtigungen und Genehmigungsprozesse für Spezifikationsänderungen definiert werden. Die Vereinbarung muss nicht vollständig ausgeführt sein, bevor die Muster eintreffen, der Entwurf sollte jedoch überprüft werden.
Leiten Sie den Änderungskontrollprozess für den Moppproduktübergang ein. Auch wenn für die endgültige Genehmigung Testdaten erforderlich sind, die noch nicht vorhanden sind, werden durch das frühzeitige Öffnen des Änderungskontrolldatensatzes der Bewertungsrahmen und die Genehmigungskriterien festgelegt, bevor mit dem Testen begonnen wird.
Schreiben Sie das Probentestprotokoll, bevor die Proben eintreffen. Definieren Sie, welche Tests unter welchen Bedingungen und mit welchen Akzeptanzkriterien durchgeführt werden und wer abmeldet. Beim Testen ohne schriftliches Protokoll können Daten entstehen, die Prüfer der Änderungskontrolle nicht für Genehmigungsentscheidungen verwenden können.
Bestätigen Sie, dass sich Qualitätssicherung, Produktion, Beschaffung und Reinraummanagement auf den Bewertungsumfang und den Zeitplan einigen, bevor das Onboarding beginnt. Ein von der Qualitätssicherung zugelassener Lieferant, dessen Nutzung die Produktion verweigert, ist ein Onboarding-Fehler und kein Audit-Fehler.
Die folgende Zeitleiste geht von einem einzelnen Moppprodukttyp (z. B. einem sterilen Moppbezug aus Polyester) in einer einzigen Reinraumklasse aus. Mehrprodukt- oder Mehrstufenübergänge erfordern verhältnismäßig mehr Zeit. Jede Woche baut auf der vorherigen auf; Das Überspringen einer Woche führt in der Regel eher zu Nacharbeit als zu einer Zeitersparnis.
Der Lieferant stellt das vollständige Dokumentationspaket für das spezifische Produkt bereit, das umgestellt wird. Dies sollte auch losspezifisch sein Validierungsdokumente für Reinraummopps wie COA, CoC, Daten zur Materialzusammensetzung, Testberichte zur Partikelerzeugung und Dokumentation der chemischen Kompatibilität. Für sterile Produkte sollten auch CoI- und Sterilitätssicherungsdokumente bereitgestellt werden. Eine vollständige Checkliste der anzufordernden Dokumente finden Sie unter Validierungsdokumente, Checkliste für den Käufer.
Wichtige Aktionen diese Woche:
Gate-Check: Alle Unterlagen überprüft und archiviert. Qualitätsvereinbarung umgesetzt. Während des Transports bestätigte Proben.
Die Proben kommen an und werden gemäß dem beim Pre-Onboarding definierten Protokoll getestet. Die Tests sollten drei Bereiche abdecken:
Die Tests sollten von den Betreibern durchgeführt werden, die das Produkt nach dem Go-Live nutzen werden. Ihr Feedback zu Handhabung, Gewicht und Ergonomie ist ebenso wichtig wie quantitative Testdaten.
Gate-Check: Alle Testdaten wurden anhand der Protokollkriterien erfasst. Alle Fehler werden mit Ursachenanalyse dokumentiert. Go/No-Go-Entscheidung für Woche 3 dokumentiert.
Vorausgesetzt, die Proben haben die Tests in Woche 2 bestanden, aktualisieren Sie die Reinigungs-SOPs der Einrichtung, um das neue Moppprodukt widerzuspiegeln. Hierbei handelt es sich nicht nur um eine Änderung des Produktnamens – die SOP sollte alle Unterschiede in der Anwendungstechnik, der Sättigungsmethode des Desinfektionsmittels, dem Auswringverfahren, der Häufigkeit des Wischkopfwechsels usw. enthalten Chargenrückverfolgbarkeit für pharmazeutische Reinraummopps Dokumentationsschritte.
Wichtige Aktionen diese Woche:
Gate-Check: SOPs aktualisiert und genehmigt. Alle Bediener wurden geschult und die Abnahme dokumentiert. Reinigungsprotokolle aktualisiert.
Die letzte Woche ist ein kontrollierter Parallellauf: Betreiben Sie das neue Moppprodukt neben dem vorhandenen Produkt in ausgewiesenen Testzonen. Hierbei handelt es sich nicht um eine vollständige Umstellung der Anlage, sondern um einen strukturierten Vergleich, um zu bestätigen, dass das neue Produkt unter Live-Bedingungen gleichwertig oder besser funktioniert.
Parallellaufprotokoll:
Go-Live-Entscheidung:
Gate-Check: Parallellaufdaten überprüft und genehmigt. Änderungskontrolle genehmigt. Umstellungsdatum mitgeteilt. Go-Live.
Das Testen von Mustern ohne schriftliches Protokoll mit vordefinierten Akzeptanzkriterien ist einer der häufigsten Gründe für die Ablehnung von Onboarding-Daten bei der Überprüfung der Änderungskontrolle. Schreiben Sie das Protokoll, bevor die Proben eintreffen. Definieren Sie, wie „bestanden“ und „nicht bestanden“ aussehen, bevor Sie die Daten sehen.
Das Testen eines Moppbezugs mit einem generischen Desinfektionsmittel, wenn in der Einrichtung eine bestimmte quaternäre Ammonium- oder Wasserstoffperoxidformulierung verwendet wird, kann zu irreführenden Verträglichkeitsergebnissen führen. Verwenden Sie für alle Tests die Desinfektionsmittel Ihrer Einrichtung. Wenn der Lieferant keine Kompatibilitätsdaten mit Ihrer spezifischen Desinfektionsmittelformulierung bereitstellen kann, verlangen Sie, dass Tests als Kaufbedingung einbezogen werden.
Eine vollständige Umstellung der Anlage ohne parallele Laufzeit birgt ein erhebliches Risiko. Wenn das neue Produkt eine unterdurchschnittliche Leistung erbringt, sind alle Zonen gleichzeitig betroffen, ohne dass eine Ausweichmöglichkeit besteht. Beginnen Sie mit einer einzelnen Zone oder einer einzelnen Schicht. Erweitern Sie schrittweise. Der Parallellauf sollte im Rahmen des Change-Control-Pakets dokumentiert werden.
Die Bediener verwenden den Mopp, der sich im Vorratsschrank befindet. Wenn der alte Bestand nach dem Umstellungsdatum weiterhin zugänglich bleibt, werden ihn einige Betreiber weiterhin verwenden. Dadurch entsteht ein Zeitraum, in dem beide Produkte ohne den kontrollierten Vergleich eines Parallellaufs verwendet werden. Planen Sie die Erschöpfung oder Entfernung alter Produkte als Teil der Go-Live-Checkliste.
Eine Umstellung auf ein einzelnes Produkt und eine einzelne Sorte kann in der Regel in 4 Wochen abgeschlossen sein, vorausgesetzt, die Vorbereitungen vor dem Onboarding sind vor Beginn der ersten Woche abgeschlossen und Muster sind unverzüglich verfügbar. Der Übergang zu mehreren Produkten oder mehreren Klassen wird länger dauern. Der häufigste Grund für eine Fristverlängerung ist eine unvollständige Dokumentation des Lieferanten in Woche 1 – weshalb die Überprüfung der Dokumentation der erste Gate-Check sein sollte.
In einer GMP-Anlage ja – der Austausch eines Reinigungswerkzeugs, das kritische Oberflächen berührt, sollte über den Änderungskontrollprozess verwaltet werden. Das Änderungskontrollprotokoll sollte die Gründe für die Änderung, das Testprotokoll und die Ergebnisse, die aktualisierten SOPs, Aufzeichnungen zur Bedienerschulung und die Parallellaufdaten dokumentieren, die die Go-Live-Entscheidung unterstützen. Durch das frühzeitige Öffnen des Änderungskontrolldatensatzes (bevor der Test beginnt) kann der Bewertungsrahmen im Voraus überprüft und genehmigt werden, wodurch die endgültige Genehmigung optimiert werden kann.
Mindestens: Analysezertifikat (COA) mit losspezifischen Testdaten, Konformitätszertifikat (CoC), Deklaration der Materialzusammensetzung, Daten zur Partikelerzeugung mit Referenz zur Testmethode, Daten zur chemischen Kompatibilität und Maßangaben. Für sterile Produkte: Bestrahlungszertifikat (CoI) mit Dosisdaten, Dokumentation zur Sterilitätssicherung und Dokumentation der Verpackungsintegrität. Alle Dokumente sollten auf die spezifischen getesteten Chargen rückverfolgbar sein. Wenn ein Lieferant diese Dokumente beim Onboarding nicht bereitstellen kann, ist es unwahrscheinlich, dass er sie auch nach seiner Ernennung zum Hauptlieferanten kontinuierlich bereitstellen wird.
Ein Leistungsunterschied ist nicht unbedingt ein Fehler – er hängt davon ab, ob der Unterschied innerhalb Ihrer Akzeptanzkriterien akzeptabel ist. Wenn das neue Produkt weniger Desinfektionsmittel absorbiert, aber dennoch die Anforderungen an die Abdeckung erfüllt, kann die Änderung mit einer SOP-Anpassung zur häufigeren erneuten Sättigung akzeptabel sein. Wenn der Unterschied außerhalb der Akzeptanzkriterien liegt, dokumentieren Sie das Ergebnis, teilen Sie es dem Lieferanten mit und fordern Sie entweder eine Produktanpassung an oder kehren Sie zu Ihrer Lieferantenauswahlliste zurück. Der Zweck der Tests besteht nicht darin, zu bestätigen, dass das neue Produkt mit dem alten identisch ist, sondern darin, zu bestätigen, dass es die Anforderungen Ihrer Einrichtung erfüllt.
Ja – ein Dual-Source-Versorgungsmodell ist eine gültige Lieferkettenstrategie, insbesondere für sterile Verbrauchsmaterialien mit höherem Risiko. Dual Sourcing erhöht jedoch den Dokumentations- und Änderungskontrollaufwand: Beide Lieferanten benötigen separate Qualifikationsaufzeichnungen, separate Eingangskontrollprotokolle und eine separate Überwachung der Änderungsbenachrichtigungen. Die Qualitätsvereinbarung mit jedem Lieferanten sollte die Dokumentationserwartungen klar definieren. Einige Anlagen beziehen höherwertige Produkte (Klasse A/B) aus zwei Quellen und minderwertige Produkte (Klasse C/D) aus einer einzigen Quelle als risikobasierten Ansatz.
Der häufigste Grund ist eine in Woche 1 entdeckte Dokumentationslücke, die nicht behoben werden kann. Ein Lieferant, der ein generisches COA ohne Chargenspezifische Daten oder ein CoI ohne Dosisinformationen bereitstellt, besteht möglicherweise einen hochrangigen Audit-Fragebogen, besteht jedoch die detaillierte Dokumentationsprüfung, die während des Onboardings stattfindet, nicht. Aus diesem Grund ist der Dokumentations-Gate-Check von entscheidender Bedeutung: Er zeigt den Unterschied zwischen einem Lieferanten, der angibt, Dokumentation bereitzustellen, und einem Lieferanten, der tatsächlich Dokumentation in Audit-Qualität bereitstellt.
Das Onboarding erfordert eine Koordination zwischen Qualitätssicherung, Beschaffung und Reinraummanagement. Die Qualitätssicherung ist in der Regel für die Überprüfung der Dokumentation und die Genehmigung des Testprotokolls zuständig. Der Einkauf verwaltet die Lieferantenbeziehung und Qualitätsvereinbarung. Cleanroom Management verfügt über SOP-Updates und Bedienerschulungen. Ein einzelner Projektverantwortlicher – oft ein QA-Leiter oder Einkaufsmanager – sollte den gesamten Zeitplan und die Gate-Checks koordinieren. Ohne einen designierten Verantwortlichen können Onboarding-Aufgaben zwischen den Zuständigkeiten der Abteilungen liegen und den Zeitrahmen erheblich verlängern.
MIDPOSI bietet das Dokumentationspaket, Produktmuster und technischen Support, um Ihren Lieferanten-Onboarding-Prozess zu optimieren. Fordern Sie eine chargenspezifische COA- und CoI-Dokumentation an, probieren Sie Produkte für interne Tests aus und besprechen Sie die spezifischen Implementierungsanforderungen Ihrer Einrichtung mit unserem Team.
MIDPOSI bietet losspezifische COA, CoI, technische Datenblätter und Materialdokumentation, um Ihren Lieferantenqualifizierungs- und Onboarding-Prozess zu unterstützen. Onboarding-Unterstützung und technische Beratung auf Anfrage verfügbar.
Haftungsausschluss: Dieser Leitfaden bietet einen allgemeinen Rahmen für das Lieferanten-Onboarding und stellt keine regulatorische oder rechtliche Beratung dar. Onboarding-Zeitpläne, Änderungskontrollanforderungen, Testprotokolle und Dokumentationserwartungen variieren je nach Einrichtung, Gerichtsbarkeit, Produkttyp und Reinraumqualität. Einrichtungen sollten ihre Teams für Qualitäts- und Regulierungsangelegenheiten konsultieren, um für ihren Betrieb geeignete Onboarding-Verfahren festzulegen. MIDPOSI erhebt nicht den Anspruch, dass die Einhaltung dieses Rahmenwerks alle gesetzlichen Anforderungen für alle Einrichtungen erfüllt.