
Biotech- und Pharmabetriebe haben dieselben GMP-Klassifizierungsrahmen – sie verwalten jedoch grundsätzlich unterschiedliche Kontaminationsrisiken. Pharmabetriebe kontrollieren in erster Linie chemische Kreuzkontaminationen und Partikel. Biotech-Einrichtungen bewältigen außerdem biologische Kontaminationen: lebende Organismen, proteinbasierte Rückstände und Endotoxine. Diese Unterschiede ziehen sich durch alle Ebenen der Reinraum-Moppspezifikation – Materialauswahl, Kompatibilität der Reinigungschemie, zonenspezifische Werkzeuganforderungen und Dokumentationserwartungen bei Audits. In diesem Leitfaden werden die Unterschiede aufgeführt, die für Beschaffungs-, Qualitätssicherungs- und Anlagenteams in einer der beiden Branchen – oder in beiden – von Bedeutung sind.
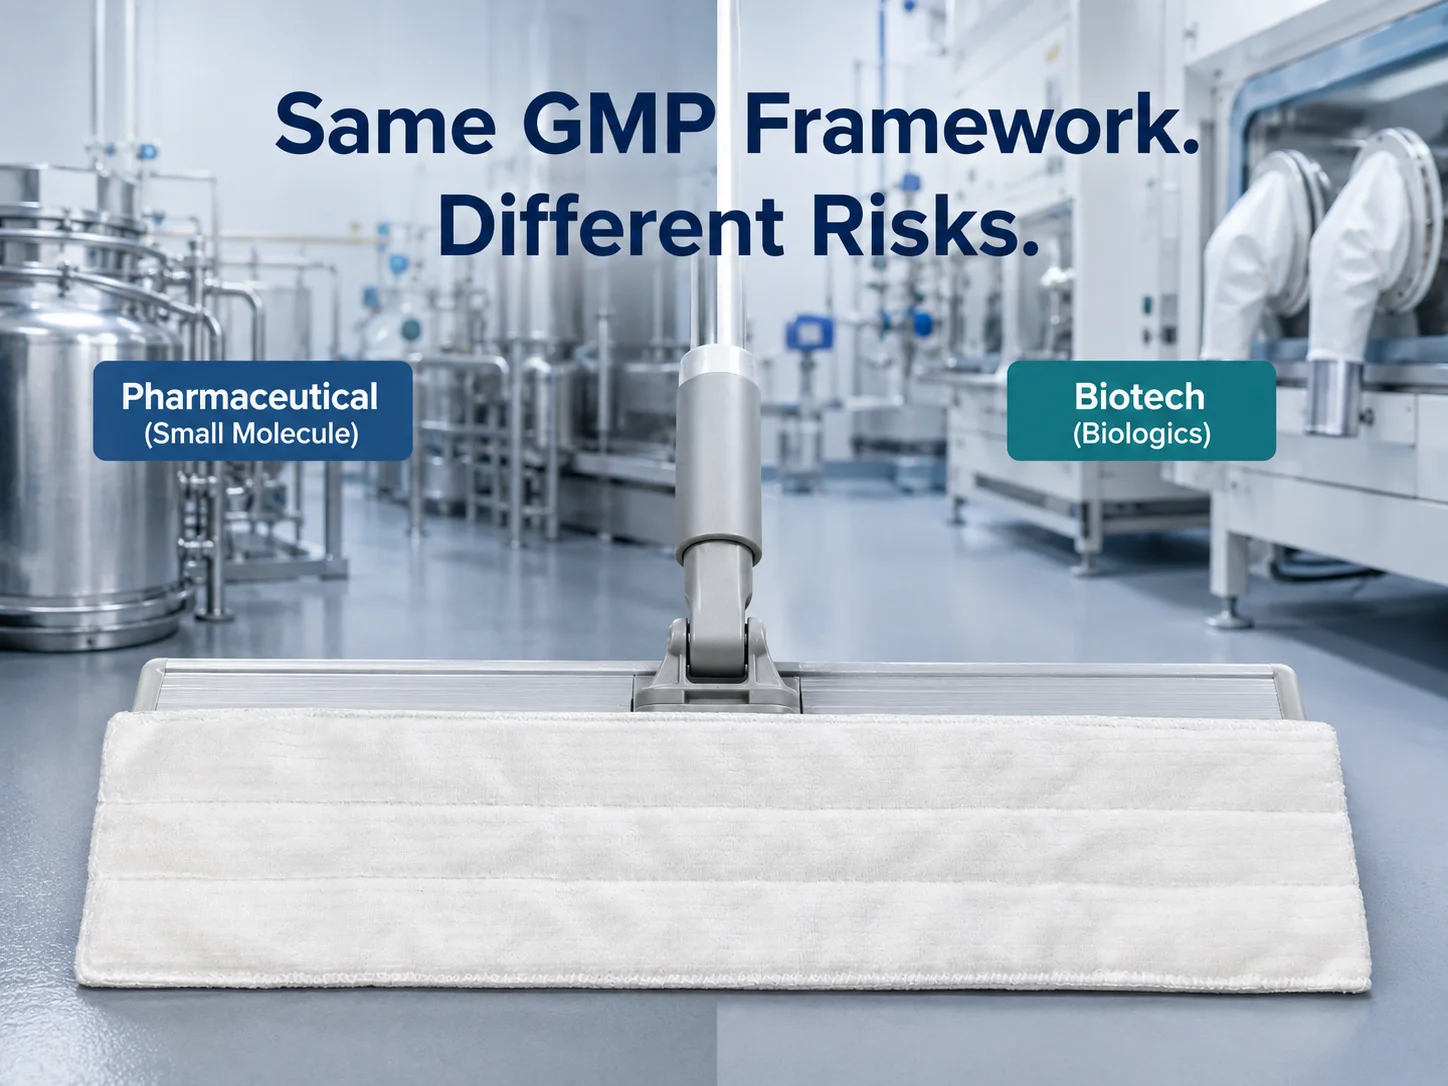
Der Hauptunterschied besteht darin was kontrolliert wird. Pharmazeutische (kleinmolekulare) Anlagen bewältigen chemische Kreuzkontaminationen – ein Wirkstoff aus einer Charge kontaminiert die nächste. Biotech-Einrichtungen (Biologika) verwalten biologische Kontaminationen – lebende Organismen aus einem Fermentationslauf, proteinbasierte Rückstände aus Zellkulturmedien und Endotoxine aus bakteriellen Zellwänden. Dieser Unterschied zieht sich durch alle Dimensionen der Spezifikation von Reinraum-Mopps: Bei der Materialauswahl muss das Verhalten von Proteinrückständen und nicht nur die chemische Löslichkeit berücksichtigt werden. Die Reinigungschemie muss mit enzymatischen und alkalischen Reinigern kompatibel sein, die biologische Rückstände abbauen. Die Dokumentation muss sich mit der Kontrolle der Keimbelastung und Endotoxintests befassen – und nicht nur mit der Überprüfung chemischer Rückstände.
| Entscheidungsdimension | Pharmazeutisch (Kleinmolekül) | Biotechnologie (Biologika) |
|---|---|---|
| Primäres Kontaminationsproblem | Chemische Kreuzkontamination zwischen Chargen. Partikelkontamination durch Bediener und Umgebung. | Biologische Kontamination: lebende Organismen, Proteinrückstände, Endotoxine, lebensfähige Partikel. Es kommt weiterhin zu chemischen Kreuzkontaminationen. |
| Rückstandsverhalten | Rückstände kleiner Moleküle sind typischerweise in organischen Lösungsmitteln oder wässrigen Lösungen löslich. Vorhersehbare Löslichkeitsprofile. | Rückstände auf Proteinbasis können auf Oberflächen denaturieren, stark haften und zur Entfernung eine enzymatische oder alkalische Reinigungschemie erfordern. |
| Reinigungshäufigkeit | Reinigung zwischen den Chargen. Häufigkeit abhängig vom Produktwechselplan. | Reinigung zwischen Chargen und Kampagnen. Nährstoffreiche Rückstände (Zellkulturmedien) unterstützen das mikrobielle Wachstum – selbst in Unterstützungszonen der Klasse D kann eine häufigere Reinigung erforderlich sein. |
| Schwerpunkt Dokumentation | Überprüfung chemischer Rückstände (TOC, Leitfähigkeit). Reinigungsvalidierungsberichte pro Chargenwechsel. | Dokumentation von chemischen Rückständen + Kontrolle der biologischen Belastung + Aufzeichnungen über Endotoxintests. Genauere Rückverfolgbarkeit zwischen Reinigungsereignissen und Umgebungsüberwachungsdaten. |
Das Mitnehmen: Die GMP-Klassenklassifizierung (A/B/C/D) gilt für beide Branchen, aber was innerhalb jeder Klasse passiert – die Art der Kontamination, die erzeugten Rückstände und die erwartete Dokumentation – ist unterschiedlich. Eine Moppspezifikation, die für eine Pharma-Fermentationsanlage der Güteklasse C geschrieben wurde, kann für eine Biotech-Fermentationsanlage der Güteklasse C unzureichend sein, es sei denn, die Spezifikation berücksichtigt diese Unterschiede. Informationen zum grundlegenden GMP-Qualitätsrahmen finden Sie im Übersicht über Reinraum-Moppsysteme. Den Auswahlleitfaden für die einzelnen Klassen finden Sie im Leitfaden zur Auswahl der GMP-Reinraummoppqualität.
Bevor man die Moppspezifikationen den einzelnen Branchen zuordnet, muss man verstehen, warum sich die Reinigungsanforderungen auf grundlegender Ebene unterscheiden. Die Unterscheidung ist nicht regulatorisch – beide Branchen arbeiten nach GMP –, sondern operativ: Was wird produziert, welche Rückstände entstehen und welche Kontaminationsarten stellen das höchste Risiko dar.
In einer pharmazeutischen Anlage für kleine Moleküle ist das primäre Kontaminationsrisiko chemischer Natur: Ein pharmazeutischer Wirkstoff (API) aus Produkt A kontaminiert Produkt B während der Umstellung. Die Reinigungsvalidierung konzentriert sich auf den Nachweis, dass die Rückstände unter akzeptablen Grenzwerten liegen – gemessen am gesamten organischen Kohlenstoff (TOC), der Leitfähigkeit oder spezifischen Analysemethoden für den API. Die Partikelkontamination durch Bediener und die Umwelt ist ein weiteres Problem, das durch Schutzkleidung und Umgebungsüberwachung bewältigt werden kann.
In einer biologischen Anlage kommt durch das Kontaminationsrisiko eine biologische Dimension hinzu. Bei einem Fermentationslauf entstehen lebende Organismen. Bei Zellkulturprozessen entstehen proteinreiche Medienrückstände. Durch die nachgeschaltete Reinigung werden Wirtszellproteine und DNA-Fragmente freigesetzt. Endotoxine – Lipopolysaccharide aus gramnegativen Bakterienzellwänden – sind bei injizierbaren Biologika ein besonderes Problem. Ein Reinigungsprotokoll, das chemische Rückstände entfernt, inaktiviert möglicherweise keine biologische Kontamination, und ein Protokoll, das Organismen inaktiviert, entfernt möglicherweise nicht die Rückstände, die sie hinterlassen.
Beide Branchen arbeiten nach GMP-Rahmenwerken – 21 CFR Teile 210 und 211 in den USA, EU-GMP-Anhang 1 (sterile Produkte) und Anhang 2 (biologische Wirkstoffe) in Europa. Der Unterschied liegt in der Betonung: Biologika-GMP legt größeren Wert auf die Kontaminationskontrollstrategie als ganzheitliches Programm, die Überwachung der Keimbelastung während des gesamten Prozesses (nicht nur bei der Endproduktprüfung) und den dokumentierten Nachweis, dass Reinigungsverfahren sowohl chemische als auch biologische Kontaminationen kontrollieren. Für eine ausführliche Diskussion von Pharmazeutischer Reinraummopp GMP Anhang 1 Anforderungen finden Sie im entsprechenden Leitfaden.
Die GMP-Klassifizierung (Klasse A/B/C/D) bietet einen gemeinsamen Rahmen für beide Branchen. Aber die Anwendung dieses Rahmens – was jede Qualität tatsächlich enthält und welche Reinigungsherausforderungen sie mit sich bringt – unterscheidet sich zwischen Pharma und Biotechnologie.
| Grad | Pharmazeutisch (Kleinmolekül) | Biotechnologie (Biologika) | Auswirkungen auf die Mop-Spezifikation |
|---|---|---|---|
| Klasse A | Aseptische Abfüllzone. Sterile Moppköpfe erforderlich. Kontaminationsrisiko hauptsächlich durch Bediener und Umwelt. | Gleiche Sterilitätsanforderungen. Zusätzliche Sorge: Das biologische Produkt selbst kann eine Kontamination sein. Die Endotoxinkontrolle fügt eine Dokumentationsdimension hinzu, die in der Pharmaklasse A fehlt. | Sterile Mopps mit Bestrahlungs- oder Sterilitätszertifikat. Biotech-Einrichtungen benötigen möglicherweise zusätzlich eine Endotoxin-Testdokumentation vom Mopplieferanten. |
| Note B | Hintergrund zu Klasse A. Typischerweise sterile Mopps. Das Reinigungsprotokoll unterstützt die Integrität der Klasse A. | Dieselbe Sterilitätslogik. Eine höhere Reinigungshäufigkeit kann erforderlich sein, wenn in der Zone der Klasse B mehrere Kampagnen für biologische Produkte mit unterschiedlichen Organismen durchgeführt werden. | Sterile Mopps. Erwägen Sie bei Biotech-CDMOs farblich gekennzeichnete Mopps pro Kampagne, um eine visuelle Trennung zu gewährleisten – siehe Leitfaden zur Farbcodierung von Reinraum-Mopps zur Umsetzung. |
| Klasse C | Chemische Synthese oder Formulierung. Unsterile Mopps sind in der Regel akzeptabel. Der Rückstand ist chemisch definiert. | Fermentations-, Zellkultur- oder Reinigungssuiten. Nicht sterile Mopps können akzeptabel sein – Rückstände auf Proteinbasis erfordern jedoch Reinigungschemikalien, die das Moppmaterial vertragen muss. Aufgrund nährstoffreicher Rückstände kann die Reinigungshäufigkeit höher ausfallen. | Das Moppmaterial muss mit enzymatischen oder alkalischen Reinigern kompatibel sein. Überprüfen Sie die chemische Kompatibilität sowohl mit Desinfektionsmitteln als auch mit Rückstandsentfernungsmitteln. Häufigere Kopfwechsel können den Verbrauch an Verbrauchsmaterialien erhöhen. |
| Klasse D | Unterstützungszonen: Lagervorräume, Bereiche zur Lösungsvorbereitung. Unsterile Mopps. Geringere Reinigungshäufigkeit. | Medienvorbereitung, Puffervorbereitung, Gerätewaschbereiche. Nährstoffreiche Rückstände (Medienpulver, Pufferkomponenten) unterstützen das mikrobielle Wachstum. Die Reinigungshäufigkeit kann höher sein als bei Pharma Grade D. | Dieselben Moppspezifikationen wie Pharma Grade D können akzeptabel sein – aber Reinigungshäufigkeit und Kopfwechselintervalle sollten anhand biotech-spezifischer Rückstandsprofile validiert und nicht unverändert aus Pharmaprotokollen übernommen werden. |
Das Obige beschreibt Richtungsunterschiede. Spezifische Moppspezifikationen sollten anhand des Reinigungsprotokolls, des Rückstandsprofils und der gesetzlichen Anforderungen jeder Einrichtung validiert werden. Für sterile Wischmopp-Übertragungsprotokolle, die für beide Branchen gelten, siehe Sterile Anleitung für den aseptischen Transfer von Reinraummopps.
Die in Biotech-Einrichtungen verwendeten Reinigungsmittel setzen Moppköpfe einer anderen chemischen Umgebung aus als die in Pharma-Einrichtungen verwendeten. Das Verständnis dieser Unterschiede ist für die Auswahl des Moppmaterials von entscheidender Bedeutung – ein Mopp, der unter pharmazeutischen Reinigungschemie zuverlässig funktioniert, kann unter biotechnologischer Reinigungschemie schneller abbauen.
Kleinmolekulare Arzneimittelrückstände werden typischerweise mit organischen Lösungsmitteln oder wässrigen Reinigungsmittellösungen entfernt – Chemikalien, die relativ schonend für Polyester- und Mikrofaser-Moppmaterialien sind. Anders verhält es sich mit proteinbasierten Rückständen aus der Biologika-Herstellung: Proteine denaturieren und haften an Oberflächen und bilden Filme, die sich mit herkömmlichen Reinigungsmitteln allein nicht entfernen lassen. Biotech-Einrichtungen nutzen häufig:
GMP-Einrichtungen in beiden Branchen praktizieren eine Rotation der Desinfektionsmittel – abwechselnd ein Breitbanddesinfektionsmittel (z. B. quartäres Ammonium) und ein sporizides Mittel (z. B. Peressigsäure/Wasserstoffperoxid) – um mikrobielle Resistenz zu verhindern. In der Biotechnologie ist die Rotation typischerweise aggressiver: Sporizide Wirkstoffe werden häufiger eingesetzt, da die Folgen einer biologischen Kontamination (eine Charge, die an lebensfähige Organismen verloren geht) katastrophal sind. Bei jedem Sporentötungszyklus wird der Moppkopf einer oxidativen Chemie ausgesetzt. Über Wochen und Monate hinweg führt diese kumulative Belastung zum Abbau von Polyesterfasern und beschleunigt den Abbau von Mikrofasern. Biotech-Einrichtungen sollten mit einer kürzeren Lebensdauer des Moppkopfes rechnen, wenn sie aggressive sporizide Rotationen verwenden – und dies bei der Beschaffungsmengenplanung berücksichtigen.
Auch die Methode zur Überprüfung der Reinigungswirksamkeit unterscheidet sich je nach Branche:
Einen vollständigen Rahmen der Dokumentation, die die Moppbeschaffung und Reinigungsvalidierung begleiten sollte, finden Sie im Checkliste für Reinraum-Mopp-Validierungsdokumente.
Biotech-GMP-Audits – sei es durch Aufsichtsinspektoren oder Kundenqualitätsteams bei CDMOs – legen besonderen Wert auf die Dokumentation der Kontaminationskontrolle. Das Verständnis dieser Schwerpunktbereiche hilft Beschaffungs- und Qualitätssicherungsteams beim Aufbau eines Dokumentationspakets, das Fragen der Prüfer vorwegnimmt.
Biotech-Auditoren verfolgen die gesamte Bioburden-Kontrollkette: von den Aufzeichnungen zur Desinfektionsmittelzubereitung über die Reinigungsereignisprotokolle bis hin zu den Moppkopfwechselaufzeichnungen und den Umgebungsüberwachungsdaten für die gereinigte Zone. Eine Lücke in einem Glied wirft Fragen über die Gültigkeit der gesamten Kette auf. Pharma-Auditoren überprüfen Reinigungsunterlagen; Biotech-Prüfer verknüpfen sie mit Trenddaten zur Keimbelastung und erwarten dokumentierte Korrelationen.
Injizierbare Biologika unterliegen Endotoxin-Grenzwerten (gemessen in EU/ml). Reinigungswerkzeuge – einschließlich Moppköpfe –, die in aseptischen Verarbeitungsbereichen mit Oberflächen in Kontakt kommen, sollten durch eine Dokumentation belegt werden, die bestätigt, dass sie keine Endotoxine einbringen. Dies ist in der Pharmaindustrie mit kleinen Molekülen selten erforderlich, gehört aber zu den Standarderwartungen eines Biotech-Audits für Verbrauchsmaterialien der Güteklasse A/B.
Bei der Validierung der Pharmareinigung werden in der Regel chemische Marker verwendet (eine bekannte API-Konzentration, die auf eine Oberfläche aufgetragen und nach der Reinigung abgewischt wird, um die Entfernung zu überprüfen). Bei der biotechnologischen Reinigungsvalidierung können zusätzlich biologische Indikatoren verwendet werden – eine bekannte mikrobielle Belastung, die auf eine Testoberfläche aufgetragen, gereinigt und dann auf lebensfähige Organismen untersucht wird. Dies fügt der Reinigungsvalidierung eine Dimension hinzu, die die Moppspezifikation unterstützen muss: Der Mopp muss sowohl mit der Reinigungschemie als auch mit der Methode zur Rückgewinnung des biologischen Indikators kompatibel sein.
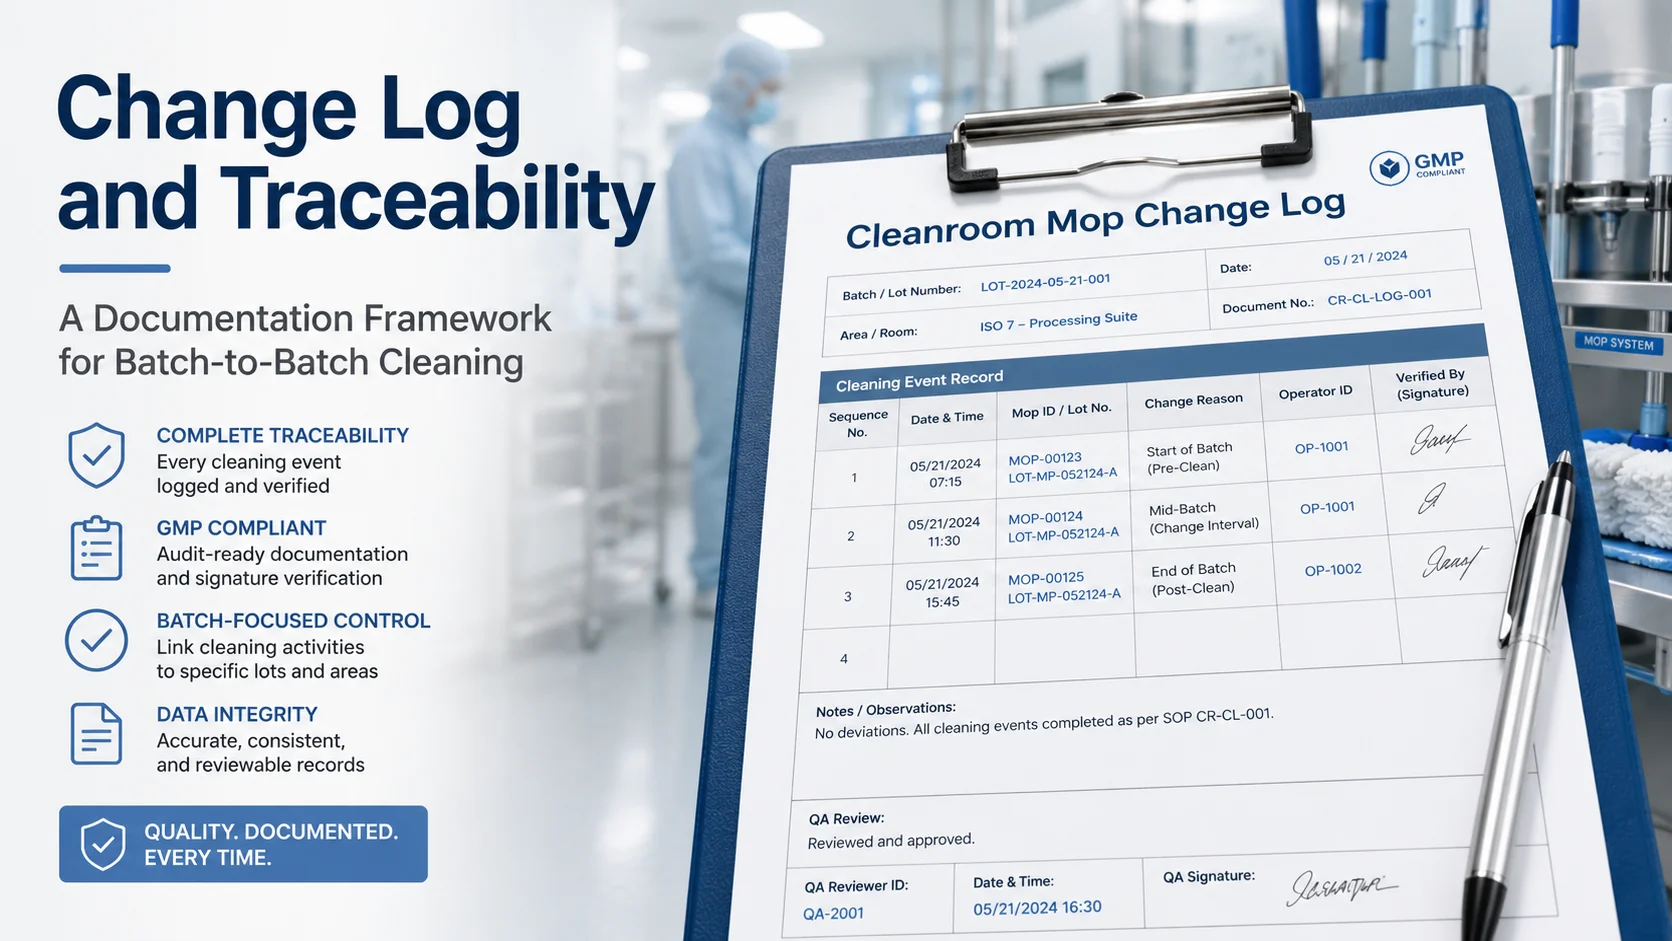
Biotech-Einrichtungen arbeiten oft in Kampagnen – eine Produktionsanlage läuft sechs Wochen lang Produkt A, wird dann vollständig gereinigt und auf Produkt B umgestellt. Pharma-Einrichtungen führen auch Umstellungsreinigungen durch, aber der Dokumentationsschwerpunkt bei Biotech-Kampagnen ist größer: Aus dem Mop-Wechselprotokoll muss hervorgehen, dass die in der Produkt-A-Kampagne verwendeten Mopps vor Beginn der Produkt-B-Kampagne ausgemustert oder ausgesondert wurden. Hierbei handelt es sich um eine Anforderung zur Kontrolle der Kreuzkontamination, die besonders dann gilt, wenn es sich bei Produkt A und Produkt B um unterschiedliche Organismen handelt.
Die vollständige Checkliste für die Lieferantendokumentation, die sowohl die Vorbereitung von Pharma- als auch Biotech-Audits unterstützt, finden Sie im Checkliste für Käufer von Reinraum-Mopp-Validierungsdokumenten.
Auftragsfertigungsorganisationen (CMOs/CDMOs) betreiben häufig die Produktion niedermolekularer Pharmazeutika und Biologika in derselben Anlage. Dies stellt eine einzigartige Herausforderung für die Verwaltung von Reinigungswerkzeugen dar: Für beide Vorgänge gelten die gleichen GMP-Rahmenbedingungen, aber die Anforderungen an die Kontaminationskontrolle sind unterschiedlich – und die Reinigungswerkzeuge dürfen nicht zum Vektor werden, der die beiden Produktionsströme verbindet.
In einer gemischten Biotech-/Pharmaanlage dürfen Mopps, die in Biotechzonen verwendet werden, niemals in Pharmazonen gelangen – und umgekehrt. Das Kreuzkontaminationsrisiko besteht in beide Richtungen: Ein Mopp, der in einer Zellkulturanlage verwendet wird, trägt biologische Rückstände in eine chemische Syntheseanlage; Ein Mopp, der in einer chemischen Syntheseanlage verwendet wird, trägt API-Rückstände in einen Biologika-Verarbeitungsbereich. Die Trennung muss physisch, dokumentiert und überprüfbar sein.
Praktische Umsetzung: Weisen Sie pro Produktionstyp dedizierte Moppbestände zu. Biotech-Mopps werden getrennt von Pharma-Mopps gelagert, verwendet und gewaschen. Dies kann die Führung zweier paralleler Moppbestände bedeuten – was die Komplexität der Bestände erhöht, aber den Kreuzkontaminationsvektor mit dem höchsten Risiko eliminiert. Für einen strukturierten Ansatz zur Werkzeugtrennung ist die Leitfaden zur Farbcodierung von Reinraum-Mopps bietet einen Implementierungsrahmen, der direkt auf gemischte Biotech-/Pharma-Einrichtungen anwendbar ist.
Eine Anlage, die sowohl biotechnologische als auch pharmazeutische Prozesse durchführt, steht vor einem komplexen Dokumentationsaufwand: Die Pharmazonen verlangen Aufzeichnungen über die Überprüfung chemischer Rückstände; In den Biotech-Zonen sind zusätzlich die Kontrolle der Keimbelastung und Endotoxinaufzeichnungen erforderlich. Ein Ansatz, der dies vereinfacht, ohne die Compliance zu beeinträchtigen:
Für die vorgelagerte Entscheidung, ob pro Zone sterile oder unsterile Mopps spezifiziert werden sollen – was in beiden Branchen der gleiche Entscheidungsrahmen ist – siehe Entscheidungsrahmen für sterile vs. unsterile Reinraummopps.
Die folgenden fünf Fehler sind Muster, die beobachtet werden, wenn Biotech-Einrichtungen Reinigungswerkzeugspezifikationen übernehmen, die für niedermolekulare Pharmazeutika entwickelt wurden, ohne sie an die spezifischen Anforderungen von Biologika anzupassen.
„Wir verwenden die gleichen Moppspezifikationen wie die Pharmafabrik nebenan.“ Das Moppmaterial und der Sterilitätsgrad sind möglicherweise gleich, die Kompatibilität der Reinigungschemie, die Dokumentationsanforderungen und die Reinigungshäufigkeit jedoch nicht. Ein Polyestermopp, der in einer Pharma-Suite der Klasse C mit Standardwaschmitteln funktioniert, kann sich in einer Biotech-Suite der Klasse C mit enzymatischen Reinigungsmitteln und häufigerem Kontakt mit sporiziden Desinfektionsmitteln schneller zersetzen.
Korrektur: Vergleichen Sie die Moppspezifikationen mit den spezifischen Reinigungsmitteln, Desinfektionsmitteln und Rückstandstypen in jeder Biotech-Zone. Überprüfen Sie die Materialverträglichkeit mit gegebenenfalls verwendeten enzymatischen und alkalischen Reinigern. Passen Sie die Häufigkeit des Kopfwechsels und die Kriterien für die Ausmusterung des Mopps basierend auf der beobachteten Verschlechterung unter biotechspezifischer Chemie an.
Zellkulturmedien, Fermentationsbrühen und Pufferlösungen enthalten Nährstoffe, die das mikrobielle Wachstum unterstützen. Ein Medienvorbereitungsbereich (Klasse D in der Biotechnologie), der einmal pro Schicht gereinigt wird – mit der gleichen Häufigkeit wie der Vorraum eines Pharma-Lagers der Klasse D – kann zwischen den Reinigungen mikrobielles Wachstum entwickeln, da die Rückstände nährstoffreich und nicht inert sind.
Korrektur: Basieren Sie die Reinigungshäufigkeit auf dem Rückstandsprofil, nicht allein auf der GMP-Klassenklassifizierung. Eine Biotech-Zone der Güteklasse D mit nährstoffreichen Rückständen erfordert möglicherweise eine Reinigungshäufigkeit, die mit der einer Pharmazone der Güteklasse C vergleichbar ist. Validieren Sie die Reinigungshäufigkeit anhand von Umgebungsüberwachungsdaten und nicht durch die Übernahme von Pharmazeitplänen.
Eine aseptische Abfüllanlage für injizierbare Biologika schreibt sterile Wischmopps vor – das Dokumentationspaket des Mopplieferanten enthält jedoch keine Endotoxin-Testdaten. Die Einrichtung akzeptiert dies, weil „der Mopp steril ist.“ Sterilität und geringer Endotoxingehalt sind nicht dasselbe. Ein gammasterilisierter Mopp kann Endotoxine aus dem ursprünglichen Herstellungsprozess enthalten, es sei denn, der Lieferant hat die Endotoxinkontrolle validiert.
Korrektur: Fordern Sie eine Endotoxin-Testdokumentation (LAL-Testergebnisse) für Moppköpfe an, die in Zonen der Klasse A/B von Einrichtungen für injizierbare Biologika verwendet werden. Wenn der Lieferant dies nicht bereitstellen kann, dokumentieren Sie eine Risikobewertung, die begründet, warum der Endotoxingehalt im Mopp kein Sicherheitsrisiko für das Produkt darstellt – oder wechseln Sie zu einem Lieferanten, der eine Endotoxindokumentation bereitstellt.
Eine CMO-Einrichtung betreibt Biotech- und Pharma-Suiten im selben Gebäude. Moppköpfe werden in großen Mengen aus einer einzigen SKU bestellt und in einem zentralen Lagerbestand gelagert. Für beide Produktionsarten greifen die Betreiber auf den gleichen Bestand zurück. Dadurch entfällt die Trennung, die erforderlich ist, um eine Kreuzkontamination zwischen Produktionsströmen zu verhindern – ein Mopp, der am Montag in einem Fermentationsraum und am Dienstag in einem chemischen Syntheseraum verwendet wurde, hat biologische Rückstände in einen Bereich transportiert, für den es kein Reinigungsprotokoll gibt, um damit umzugehen.
Korrektur: Trennen Sie die Moppbestände nach Produktionstyp. Dies erfordert nicht unbedingt unterschiedliche Moppprodukte – die gleiche Mopp-SKU kann in beiden Zonen verwendet werden, WENN der Bestand physisch getrennt und farblich gekennzeichnet ist und die Trennung in der Reinigungs-SOP dokumentiert ist. Der Schlüssel liegt darin, dass ein Mopp, der der Biotechnologie zugewiesen ist, in der Biotechnologie bleibt.
Eine Biotech-Einrichtung validiert ihr Wischverfahren mit den gleichen chemischen Rückstandsmarkern wie eine Pharma-Einrichtung: Tragen Sie eine bekannte Chemikalie auf eine Testoberfläche auf, wischen Sie, wischen Sie sie ab und messen Sie die Rückstandsmenge. Die Validierung ist erfolgreich. Die Wirksamkeit des Reinigungsprotokolls gegen biologische Kontamination – das Hauptanliegen in der Einrichtung – wurde jedoch nicht getestet.
Korrektur: Beziehen Sie biologische Indikatortests in das Reinigungsvalidierungsprotokoll für Biotech-Einrichtungen ein. Tragen Sie eine bekannte mikrobielle Belastung (z. B. einen Sporenstreifen oder eine Bakteriensuspension) auf eine Testoberfläche auf, führen Sie den Wischvorgang durch und nehmen Sie nach der Reinigung eine Probe auf lebensfähige Organismen. Dies bestätigt, dass das Reinigungsprotokoll – einschließlich Mopp, Reinigungsmittel und Technik – sowohl eine chemische als auch eine biologische Dekontamination erreicht.
Die Unterscheidung zwischen Biotechnologie und Pharma ist eine Dimension der Auswahl von Reinraum-Mopps. Die folgenden verwandten Themen befassen sich mit anderen Dimensionen, die mit den in diesem Leitfaden behandelten branchenspezifischen Überlegungen interagieren.
Biotech-Einrichtungen müssen zusätzlich zur chemischen und partikulären Kontamination auch biologische Kontaminationen bewältigen. Dazu gehören lebensfähige Organismen aus Fermentations- oder Zellkulturprozessen, proteinbasierte Rückstände, die stark an Oberflächen haften und eine enzymatische oder alkalische Reinigungschemie erfordern, sowie Endotoxine aus gramnegativen Bakterienzellwänden, die bei injizierbaren Biologika ein besonderes Sicherheitsrisiko darstellen. Das Reinigungsprotokoll muss sowohl biologische Verunreinigungen inaktivieren als auch die von ihnen hinterlassenen Rückstände entfernen – zwei unterschiedliche Anforderungen, die nicht immer durch denselben Reinigungsschritt erfüllt werden.
Die Sterilitätsanforderung ist die gleiche – beide erfordern sterile Moppköpfe. Die Unterschiede bestehen in den Dokumentationserwartungen (Biotech benötigt möglicherweise Endotoxin-Testdaten für den Mopp, was in der Pharmaindustrie selten verlangt wird) und in der Reinigungshäufigkeit (Biotech-Zonen der Güteklasse A/B, die nach kampagnenbasierten Zeitplänen betrieben werden, erfordern möglicherweise eine häufigere Reinigung zwischen Kampagnen mit unterschiedlichen Organismen). Die Produktspezifikation des Mopps mag identisch sein, die Begleitdokumentation und das Betriebsprotokoll rund um den Mopp unterscheiden sich jedoch.
Proteinrückstände erfordern enzymatische oder alkalische Reiniger, die chemisch aggressiver sind als die in der Pharmaindustrie üblichen Reinigungsmittel. Diese Reiniger können den Abbau der Polyamidkomponente in Mikrofaser-Moppköpfen beschleunigen und die Hydrolyseraten von Polyester erhöhen. Polyester-Moppköpfe vertragen enzymatische und alkalische Reinigungsmittel im Allgemeinen besser als Mikrofasern – was Polyester zur konservativeren Materialwahl für Biotech-Einrichtungen mit hoher Proteinrückstandsbelastung macht. Unabhängig vom Material sollten Biotech-Einrichtungen mit einer kürzeren Lebensdauer des Moppkopfes rechnen als Pharma-Einrichtungen, die vergleichbare Moppprodukte verwenden, und sollten die Beschaffungsmengen und die Inspektionshäufigkeit entsprechend anpassen.
Zusätzlich zum Standarddokumentationspaket (Analysezertifikat, Materialzusammensetzung, Sterilitätszertifikat) sollten Biotech-Einrichtungen Folgendes anfordern: (1) Endotoxin-Testdaten für Moppköpfe, die in aseptischen Verarbeitungsbereichen verwendet werden; (2) Daten zur chemischen Kompatibilität mit enzymatischen und alkalischen Reinigungsmitteln, sofern diese in der Einrichtung verwendet werden; (3) Testdaten zur Partikelabgabe, die Überlegungen zu biologischen Partikeln (nicht nur inerten Partikeln) umfassen; und (4) eine Dokumentation, die bestätigt, dass beim Herstellungsprozess des Mopps keine biologischen Verunreinigungen entstehen, die den Sterilisationsprozess überleben.
Die Reinigungshäufigkeit in Biotech-Räumen ist in der Regel höher als in Pharma-Räumen mit demselben GMP-Grad, da nährstoffreiche Rückstände (Zellkulturmedien, Fermentationsbrühen) das mikrobielle Wachstum zwischen den Reinigungen fördern. Ein Biotech-Medienvorbereitungsbereich der Klasse D muss möglicherweise nicht einmal täglich, sondern jede Schicht gereinigt werden. Darüber hinaus erfordert die kampagnenbasierte Produktion in der Biotechnologie eine vollständige Reinigung und Umstellung zwischen Kampagnen mit unterschiedlichen Organismen – was möglicherweise eine intensivere Reinigung erfordert als eine Standardumstellung zwischen Chargen in der Pharmaindustrie. Die höhere Häufigkeit erhöht den Moppkopfverbrauch und sollte sich sowohl in der Reinigungs-SOP als auch im Beschaffungsplan widerspiegeln.
Das Moppprodukt selbst kann das gleiche sein – ein Polyester-Moppkopf mit den gleichen Material- und Gewichtsspezifikationen kann sowohl Biotech- als auch Pharmabereiche bedienen. Was NICHT geteilt werden darf, ist der Moppbestand über Zonen hinweg. Biotech-Mopps müssen physisch von Pharma-Mopps getrennt werden, um Kreuzkontaminationen zu verhindern. Diese Trennung sollte dokumentiert, wo möglich farblich gekennzeichnet und durch die Reinigungs-SOP durchgesetzt werden. Die Moppproduktspezifikation kann vereinheitlicht werden; Das Mop-Nutzungsprotokoll muss nach Produktionstyp getrennt sein.
Biologics GMP legt größeren Wert auf die Kontaminationskontrolle als ganzheitliches Programm und nicht auf die Überprüfung einzelner Reinigungsschritte. Für die Validierung des Mopp-Arbeitsablaufs bedeutet dies: (1) Das Validierungsprotokoll sollte biologische Indikatoren umfassen, nicht nur chemische Rückstandsmarker; (2) Das Moppwechselprotokoll sollte mit Umweltüberwachungsdaten verknüpft werden können, um nachzuweisen, dass Reinigungsereignisse mit kontrollierten Biobelastungsniveaus korrelieren. und (3) die Dokumentation zur Kampagnenumstellung sollte belegen, dass die in einer Kampagne verwendeten Mopps vor Beginn der nächsten Kampagne ausgemustert oder ausgesondert wurden. Hierbei handelt es sich um Dokumentationsverknüpfungen, die für Pharma-GMP-Audits möglicherweise nicht erforderlich sind, für Biologika-Audits jedoch häufig.
Nicht unbedingt – sowohl Fermentationsbereiche als auch Zellkulturbereiche erzeugen nährstoffreiche, biologisch aktive Rückstände, die eine ähnliche Reinigungschemie erfordern. Der Unterschied liegt im Maßstab und in der Eindämmung: Fermentationsanlagen umfassen typischerweise größere Gefäße und höhere Konzentrationen von Organismen, was größere potenzielle Austrittsmengen und eine höhere Keimbelastung bedeutet. Die Moppspezifikationen (Material, Gewicht, Sterilität) können dieselben sein, aber die Häufigkeit des Kopfwechsels, die Reinigungshäufigkeit und das Protokoll zur Reaktion auf Verschüttungen sollten auf das größere Kontaminationspotenzial im Fermentationsbereich abgestimmt sein. Das Gewicht des Moppkopfes sollte auch für die größere Bodenfläche ausgewählt werden, die für Fermentationsräume typisch ist – schwerere Köpfe (55–65 g) für größere Flächen, leichtere Köpfe (40 g) für engere Räume um die Gefäßkufen herum.
Ob biotechnologische Biologika oder pharmazeutische Kleinmoleküle, MIDPOSI bietet Moppspezifikationen, die auf Ihre Kontaminationskontrollprioritäten, Zonengrade und Dokumentationsanforderungen abgestimmt sind.
Die Verfügbarkeit der Dokumentation kann je nach Produktkonfiguration variieren. Bei jeder Anfrage erhalten Sie eine standardmäßige technische Dokumentation.
{
„@context“: „https://schema.org“,
„@graph“: [
{
„@type“: „Artikel“,
“headline”: “Cleanroom Mop Selection for Biotech vs Pharmaceutical Facilities — Key Differences”,
“description”: “Biotech and pharmaceutical facilities share GMP classification frameworks but differ in what they need to control. This guide maps those differences to mop material selection, cleaning chemistry compatibility, zone-specific specifications, and documentation requirements.”,
„author“: { „@type“: „Organization“, „name“: „MIDPOSI“ },
„publisher“: { „@type“: „Organisation“, „name“: „MIDPOSI“, „url“: „https://midposi.com/“ },
“datePublished”: “2026-07-14”,
„dateModified“: „2026-07-14“,
“mainEntityOfPage”: { “@type”: “WebPage”, “@id”: “https://midposi.com/cleanroom-mop-biotech-vs-pharmaceutical-facilities/” },
“image”: “https://midposi.com/wp-content/uploads/2026/02/unwatermarked_cleanroom-operator-in-full-ppe-suit-mopping.webp”,
“articleSection”: “Cleanroom Mop Industry Applications”,
“keywords”: “cleanroom mop biotech pharmaceutical facility differences, biotech cleanroom cleaning, pharmaceutical GMP cleanroom mop, biologics facility cleaning tools”
},
{
„@type“: „FAQPage“,
„mainEntity“: [
{
„@type“: „Frage“,
“name”: “What contamination challenges are unique to biotech facilities?”,
„acceptedAnswer“: {
„@type“: „Antwort“,
“text”: “Biotech facilities must manage biological contamination including viable organisms, protein-based residues that require enzymatic or alkaline cleaning chemistry, and endotoxins. The cleaning protocol must both inactivate biological contaminants and remove their residues.”
}
},
{
„@type“: „Frage“,
“name”: “Are cleanroom mop specifications for Grade A/B the same in biotech and pharma?”,
„acceptedAnswer“: {
„@type“: „Antwort“,
“text”: “The sterility requirement is the same. Differences are in documentation expectations (biotech may require endotoxin testing data) and in cleaning frequency (biotech campaign-based schedules may require more frequent cleaning between campaigns with different organisms).”
}
},
{
„@type“: „Frage“,
“name”: “How do protein-based residues affect cleanroom mop material selection?”,
„acceptedAnswer“: {
„@type“: „Antwort“,
“text”: “Protein residues require enzymatic or alkaline cleaners that can accelerate degradation of microfiber’s polyamide component and increase polyester hydrolysis. Polyester mop heads generally tolerate these cleaners better, making polyester the more conservative material choice for biotech facilities with heavy protein residue loads.”
}
},
{
„@type“: „Frage“,
“name”: “What additional documentation should a biotech facility request from a mop supplier?”,
„acceptedAnswer“: {
„@type“: „Antwort“,
“text”: “Beyond the standard documentation package, biotech facilities should consider requesting endotoxin testing data, chemical compatibility data with enzymatic and alkaline cleaners, particle shedding test data, and documentation confirming that the mop manufacturing process does not introduce biological contaminants.”
}
},
{
„@type“: „Frage“,
“name”: “How does cleaning frequency differ between biotech and pharma production suites?”,
„acceptedAnswer“: {
„@type“: „Antwort“,
“text”: “Cleaning frequency in biotech is typically higher because nutrient-rich residues support microbial growth between cleanings. A biotech Grade D media preparation area may require cleaning every shift rather than once daily. Campaign-based production requires complete cleaning between campaigns with different organisms.”
}
},
{
„@type“: „Frage“,
“name”: “Can a CMO/CDMO use one mop specification across biotech and pharma zones?”,
„acceptedAnswer“: {
„@type“: „Antwort“,
“text”: “The mop product itself may be the same, but the mop inventory must NOT be shared across zones. Biotech mops must be physically segregated from pharma mops to prevent cross-contamination. The mop specification can be unified; the usage protocol must be segregated by production type.”
}
},
{
„@type“: „Frage“,
“name”: “What are the implications of biologics-specific GMP for cleaning tool validation?”,
„acceptedAnswer“: {
„@type“: „Antwort“,
“text”: “Biologics GMP emphasizes contamination control as a holistic program. For mop validation, this means including biological indicators in the validation protocol, linking mop change logs to environmental monitoring data, and documenting campaign changeover to demonstrate mop segregation between campaigns.”
}
},
{
„@type“: „Frage“,
“name”: “Do fermentation suites need different mop specifications than cell culture areas?”,
„acceptedAnswer“: {
„@type“: „Antwort“,
“text”: “Not necessarily — both generate similar residue types. The difference is in scale: fermentation suites involve larger vessels and higher organism concentrations, requiring higher head change frequency and spill response scaling. Mop head weight should match floor area: heavier heads (55g-65g) for larger areas.”
}
}
]
},
{
„@type“: „BreadcrumbList“,
„itemListElement“: [
{ „@type“: „ListItem“, „position“: 1, „name“: „Home“, „item“: „https://midposi.com/“ },
{ „@type“: „ListItem“, „position“: 2, „name“: „Blog“, „item“: „https://midposi.com/blog/“ },
{ “@type”: “ListItem”, “position”: 3, “name”: “Biotech vs Pharma Cleanroom Mop Guide”, “item”: “https://midposi.com/cleanroom-mop-biotech-vs-pharmaceutical-facilities/” }
]
}
]
}


